• “先锋计划”将NAMs的验证与应用纳入规范化的监管框架,搭建了产、学、研与监管的沟通平台,标志着我国非临床评价体系从框架探索走向规则落地,为科学监管积累了实践基础。
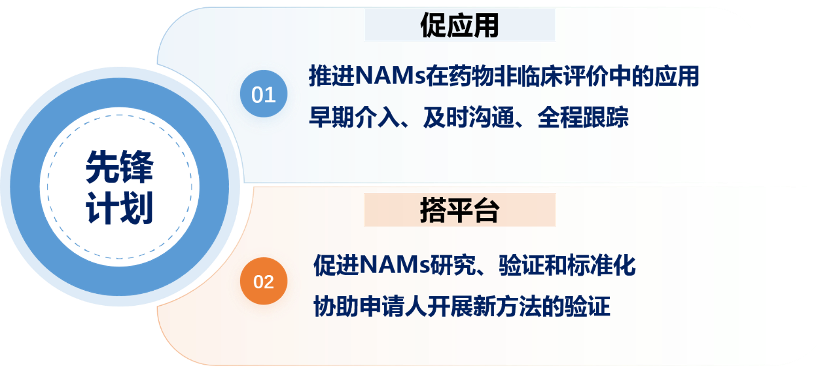
为配合国家“十五五”规划,国家药监局药审中心(CDE)于2026年9月28日发布《推进新方法(NAMs)研究和应用试点计划(“先锋计划”)》,并经国家药监局审核同意。该计划从CDE公开征求意见到正式落地,历时约83天,系统推进了NAMs在药物非临床评价中的研究与应用,明确了完整的申报流程和纳入标准。
拓展阅读
来源|《推进新方法(NAMs)研究和应用试点计划(“先锋计划”)》
香港科技大学客座教授、DRAP理学硕士课程临床前研究模块讲师宋南,对研发客指出,终稿比起征求意见稿的要求更为灵活而审慎。“这对于减少、优化、替代传统动物试验具有十分积极的推动作用,也有助于与国际监管标准接轨。”
不过,在他看来,NAMs刚刚推出,行业自身也在学习其应用场景,“政策通道虽然打开了,企业是否愿意尝试取决于对于新方法的确定性、时间成本、沟通效率和研发项目的特殊性。细胞治疗等传统动物试验难以充分评估安全风险的产品,企业有望率先以NAMs为基础的风险评估框架,通过先锋计划支撑安全性评价与申报。”他说。
两类情形可申请加入
CDE指出,NAMs的提出,有望从科学层面弥补传统实验动物与人的种属差异缺陷,补齐现有评价手段的短板,提升非临床研究结果向临床外推的准确性,为类器官、器官芯片等不依赖传统动物试验的新方法进入药品注册申报体系,开辟了官方沟通与验证通道。根据CDE发布的《申报指南》,符合以下任一情形的项目可申请加入“先锋计划”:
情形1:计划或者已将NAMs应用于药物的非临床评价,并将相关研究数据作为药品注册申请的支持性数据。
此类申请纳入需同时满足四项标准:计划/已将特定的NAMs应用于某个药物的非临床评价;申请涉及的NAMs具有明确的COU,预期目的科学合理,与拟解决的问题相匹配;申请涉及的NAMs具备可实施性,且具有一定稳健性和可重复性;已有的NAMs验证数据包(应用场景、技术表征及人类生物学相关性分析等)应能初步确立NAMs用于拟定COU的可靠性、准确性和相关性,且计划/已开展的NAMs研究可支持对该药物作出相应的监管决策。
情形2:NAMs开发机构申请方法学验证。
根据《申报指南》,此类申请面向开发NAMs的药物研发企业、科研院所、高等院校、第三方技术服务机构等。纳入同样需满足四项标准:拟验证的NAMs有明确的COU,预期目的科学合理,与拟解决的问题相匹配;拟验证的NAMs具备可实施性,且具有一定稳健性和可重复性;已有的NAMs验证数据包应能初步提示NAMs用于拟定COU的可靠性、准确性和相关性;拟开展验证工作计划科学合理,具备可实施性。CDE鼓励多方联合申请,通过联合专家力量和集合资源加速NAMs的标准化和科学应用;联合申请的各个机构均应对拟申请的NAMs具有一定研究和验证基础。
企业何时使用新方法、新工具?
在终稿中,CDE对于优先考虑纳入的方向明确,将基于NAMs的COU进行评价,必要时将召开专家咨询会。对于COU系解决非临床评价特定问题(尤其是能弥补现有非临床评价手段的不足,提升非临床试验的预测准确率的情形)、具有一定开发和验证基础的较成熟的NAMs,优先考虑纳入。
被CDE纳入情形1的项目,药审中心将采取“早期介入、及时沟通、全程跟踪”的工作模式,被纳入情形2的项目,药审中心将根据需求与申请人共同确定验证方案,后续以申请人为主体,按计划完成相关验证工作,必要时启动联合验证或第三方验证。CDE明确,鼓励机构间合作以提高NAMs开发效率、促进资源整合。
立迪生物创始人、董事长兼CEO闻丹忆博士在CDE征求意见稿发布后的两个月里,持续举办知识讲座。她告诉研发客,行业首先需要纠偏认知:类器官可以替代部分毒理实验,但在药理评价中,类器官是接力互补而非替代。
“类器官取代动物试验的观点一度刷屏,但我想说的是,药厂筛选药物一直遵循先体外初筛再体内确认的顺序,体外版类器官由于不是系统给药,无法模拟DMPK,只适合小分子药物;ADC、TCE等New Modality药物的类器官药效与体内及临床相关性不高,需用MiniPDX等体内版类器官解决系统给药问题。NAMs不是对动物试验的范式终结,而是在动物模型预测不佳的情况下进行补充。”
对于拟纳入“先锋计划”的项目,CDE将在药审中心网站上进行为期5个工作日的公示,其公示与未纳入反馈机制清晰。
不过,宋南告诉研发客,“很多公司认为,现阶段使用传统的动物试验数据进行药物注册申报,保险系数更高速度更快。同一种NAMs方法,依据COU不同,数据说服力会有很大差别,并且有些NAMs工具本身也并不便宜。”他认为,考虑药物注册申报中引入NAMs会带来更多不确定性及监管方更多的问题,除非万不得已,申办方才会在药物注册申报中尝试使用AI和器官芯片这些新工具。”
此外,什么样的NAMs数据能在药物注册中被监管机构认可,还需要与CDE沟通交流。“如先锋计划终稿强调试验数据采集和方法验证过程需要参照良好试验规范(GLP)的要求执行,但执行到什么程度才符合先锋计划的纳入标准,需要企业和监管方对齐。”
CDE在终稿也指出,NAMs的应用是药物非临床评价的必然趋势,但目前发展仍面临诸多挑战,如技术成熟度有限、行业标准与监管指南缺失、数据生态薄弱等。“先锋计划”正是为破解上述瓶颈,推进NAMs的研究、验证和应用,为未来构建更加科学、灵活、适配创新药发展的非临床评价体系积累经验而启动。据悉,试点工作招募期为5年。
CDE另一份单克隆抗体动物试验指南
就在2026年8月31日,CDE发布《单克隆抗体动物试验减少或替代指导原则(征求意见稿)》。为此,研发客也就这份具体领域的指导原则做了调研,因为,这标志着中国的NAMs从“先锋计划”的框架性探索,进入具体药物类别、可操作规则的落地阶段。
“这份草案与 FDA 2025年发布的《单克隆抗体:精简非临床安全性研究指南(Monoclonal Antibodies: Streamlined Nonclinical Safety Studies)》方向相近;FDA 同样讨论了何时长期一般毒理试验可缩短或不再需要,以及生殖和幼龄毒性评价。目前,两者都不宜被理解为中美监管机构对所有单抗动物试验的普遍豁免。”FDA前药理毒理和临床资深审评员、礼邦医药首席科学官肖申博士说。
指南中,适用范围严格限定为传统型单克隆抗体(INN后缀为-tug和-bart的免疫球蛋白),不适用于多特异性抗体等复杂构建体。核心机制是证据权重(WoE)评估:是否减少或替代某项动物试验,是综合靶点生物学、药理作用、已有动物毒理/药代数据、非动物试验结果、临床数据及同类药物信息来判定。类器官/器官芯片被明确列为非动物试验数据来源之一,与基因组学、蛋白组学、计算毒理等并列。
研读该文件,重点集中在四个层面。
其一,一般毒理:3个月可支持上市,但保留安全和风险评估。对于非晚期肿瘤适应症的单抗,在WoE评估充分的前提下,3个月一般毒理学试验可支持上市申请,替代传统的6个月试验。但肖申分析,CDE保留了一条比FDA更审慎的条款:若短期毒性或临床中发现机理不明的毒性、存在人体难以监测且3个月不能充分暴露的严重毒性、靶点在多器官广泛表达、或靶点缺乏先例难以预测风险,仍需开展6个月试验。“相较FDA,CDE保留动物研究的尺度更严。”肖申说。
其二,无相关动物种属时,仍保留“转基因/替代分子”选项。“FDA的逻辑是能用一个就用一个,没有可以不用。”肖申说,CDE前半句与FDA一致,但后半句依然保留了转基因动物或替代分子这一选项,除非实在不可行才完全依赖非动物数据。“这一差异反映了中国监管在NAMs推进节奏上的较为审慎。”
其三,给药途径变更:高暴露向低暴露可豁免全身毒理。这是FDA指南中未明确提及、由中国审评实践提炼的条款:高暴露向低暴露变更给药途径(如IV变SC/IM),可在局部耐受性试验基础上结合WoE,豁免动物全身毒理试验。
其四,覆盖范围超出一般毒理。“文件不仅涵盖一般毒理学,还扩展到生殖毒性、致癌性、幼龄动物毒性、联合用药毒性等多个领域。联合用药和变更相关的毒性研究内容尚无国际指导原则可直接借鉴,属于中国监管的原创性探索。”
肖申最后建议,应增加一个贯穿 IND 至上市申请的决策表。对每类拟减少的试验,列明减免理由、必须提交的替代证据、尚存的不确定性、相应临床风险控制措施,以及何时需要重新评估或补做试验。这样企业在早期就能设计证据包,审评人员也更容易对同类产品采用一致标准。
结合CDE关于NAMs的系列征求意见稿、定稿,行业的判断是,未来必然是用类器官、器官芯片等新技术逐步替代动物研究。但宋南指出,在相当长一段时间内一定是NAMs和动物试验共存局面。企业需要时间学习如何结合NAMs和动物试验进行药物风险的权重评估(Weight of Evidence, WOE)。
医保价格立项,类器官的支付端破冰
如果说国家药监局CDE的“先锋计划”是在研发上游为NAMs打开了一道门,那么医保价格立项则是在临床终端为类器官技术铺下了一块基石。
2026年8月14日,国家医疗保障局正式印发《检验类医疗服务价格项目立项指南(试行)》,新增设立“肿瘤组织类器官培养费”和“肿瘤类器官药物敏感性检测费”。国家医保局在政策解读中明确指出,利用患者自身肿瘤组织在体外培养类器官,可最大程度保留肿瘤关键特征,更好预测患者对药物治疗的实际反应,此次新增相关价格项目,旨在促进精准用药。
这是类器官技术首次进入国家医疗服务价格项目体系。参与制定这份指南的创芯国际创始人黄敏对研发客表示,这一政策为类器官药敏检测在医疗机构规范开展提供了价格政策支撑,随着各省价格政策陆续承接落地,类器官药敏检测将加速覆盖更多临床应用场景。以肺癌为例,预测治疗反应的敏感度达84%、特异度达81%。这意味着类器官已积累支持个体化用药决策的临床研究证据。
“支付端的破冰,意义远超价格项目本身。它意味着NAMs技术不再是药物研发上游的工具,而是正式纳入国家医疗服务价格项目体系,为各地医疗机构规范开展服务提供依据。对于类器官技术企业而言,这既为技术成果转化明确了方向,也为类器官标准化建设、质量控制和临床验证能力提出了更高要求。对于患者而言,随着各地政策落地,有望获得更加规范的检测服务,为个体化用药提供参考,减少无效用药及不必要的治疗负担。”黄敏说。