日本厚生劳动省(MHLW)和独立行政法人医药品医疗器械综合机构(PMDA)推出ENSEMBLExJ项目,为全球Biotech提供来日发展的免费战略咨询。对于中国公司,未来在日本自建临床团队对接当地临床研究机构和监管部门的门槛或将降低。ENSEMBLExJ将于11月正式全面启动,加入该项目的会员不收费。(详情请浏览:https://ensemblexj.jp/)
第23届日本DIA年会于2026年10月18日至20日在Tokyo Big Sight召开。中日韩等亚洲监管协作以能力建设与对话持续引领创新,中国在监管改革与AI应用方面的进展也备受与会者关注,共同勾勒亚洲药物开发生态图景。“我们看到,亚洲各国监管机构持续对话合作。因为,没有任何一个疾病单一一个国家就能解决。”PMDA执行理事长宇山佳明教授说。
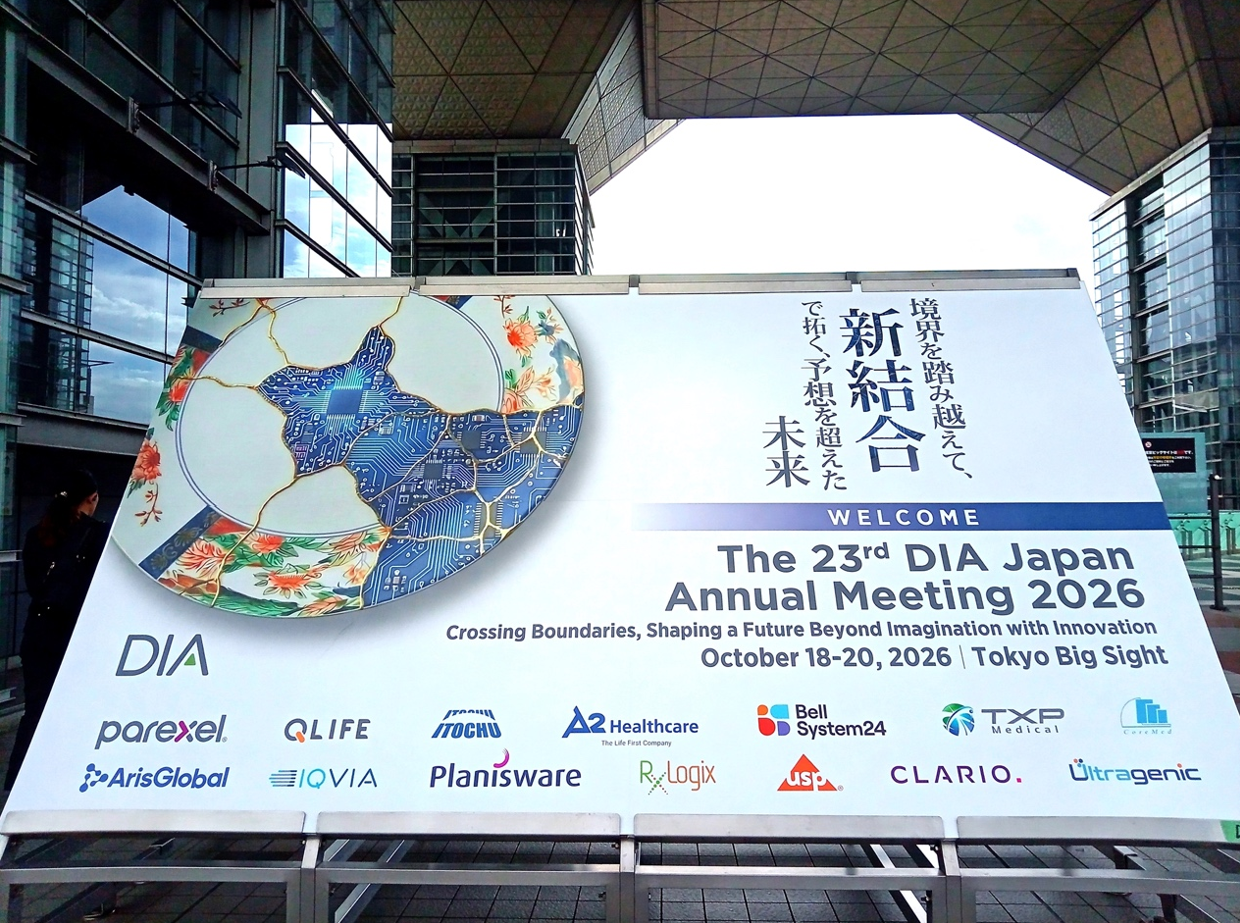
金缮(图左上方),是一门以漆修补残瓷、以金银勾勒裂痕的日本传统工艺。它不掩饰破损,而是将裂痕视为器物之美的一部分,赋予其独特的审美意蕴。本届DIA日本年会以“金缮”为意象,不仅象征着残缺的生命经由创新疗法救治后生命质量与光彩的重塑,更呼应了新的融合这一主题,在连接过去与未来的交织中,创造生生不息的新价值。
另一条出海途径
作为ENSEMBLExJ的牵头人和负责人,日本国立癌症研究中心中央医院国际开发部部长中村健一教授接受研发客专访,详细介绍了ENSEMBLExJ项目。
该项目于2026年2月启动,由厚生劳动省资助,国立癌症研究中心负责运营,并与PMDA及其他日本国立中心协同合作,其目的在于加速引入全球创新疗法,解决日本药物错失和迟滞问题。ENSEMBLExJ现阶段免收咨询费与会员费,服务对象为尚未在日本设立实体的全球生物医药企业。
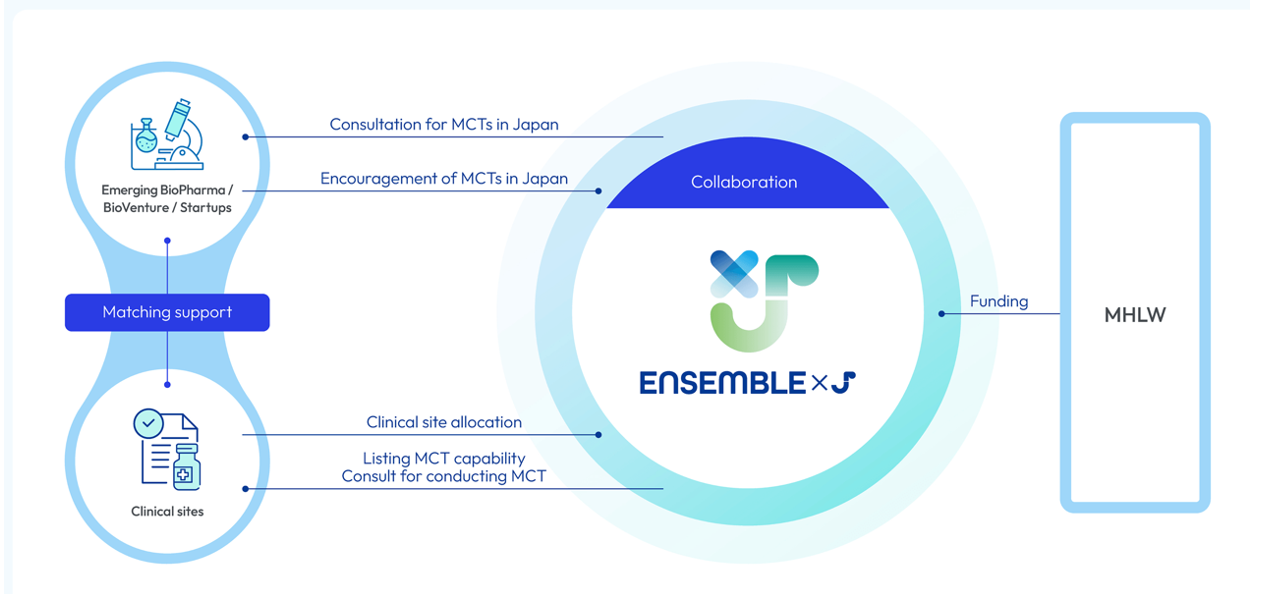
来源|ENSEMBLExJ网站
中村教授告诉研发客,海外企业进入日本市场的首要壁垒,并非缺乏具有潜力的在研药物,而是缺乏对日本医院临床需求及开发准入要求的准确认知。“他们不了解日本医生的想法,临床需求在哪里,也不清楚临床试验如何在这里运行。这正是我们需要向他们提供准确信息和辅导的原因。”
中村健一教授
ENSEMBLExJ可将产品/项目直接对接至日本医院(包括国立中心)相关临床科室的负责人,帮助企业直接获得产品对口适应症领域临床专家的专业反馈。
中村坦言,这种前置评估将揭示市场机遇,也可能暴露战略局限。“部分适应症领域已呈红海态势,现有治疗手段充足,不再需要同质化药物。”对于研发预算有限的中小企业而言,这种早期评估有助于规避在临床或竞争壁垒较高的领域进行无效资源投入。
药品定价与报销是海外Biotech另一重要考量。ENSEMBLExJ协助企业理解日本新药定价机制、溢价空间以及潜在商业回报是否足以支撑其进入战略。此外,项目还致力于解决临床执行层面的痛点,协助企业在不同疾病领域匹配适宜的医疗机构、主要研究者(PI)及患者资源,并对接CRO以推进试验进程。中村教授表示:“我们能帮助企业准确选择开展临床试验的医院。这对在日本缺乏人脉网络的小型生物技术企业尤为重要。”
ENSEMBLExJ目前已收到40余份来自小型生物技术企业的咨询请求,约20个项目正在稳步推进。ENSEMBLExJ本身不直接开展临床试验,企业一旦决定推进,项目方会将执行工作移交至CRO。这一职责划分也回应了CRO行业的顾虑:政府主导的免费咨询是否会挤压商业机构的生存空间。
对此,泰格医药日本副总裁、日本业务负责人文英淑接受研发客采访时表示,政府项目免费提供咨询,初看似乎是抢占CRO的咨询业务,但长期来看,ENSEMBLExJ降低了海外企业(尤其是中国生物技术公司)探索日本市场的门槛,有望扩大考虑在日本开展临床开发的企业基数。这些企业进入执行阶段后,仍需依赖CRO承接试验运营,从而产生更多CRO服务订单。她透露,泰格医药日本和旗下三家日本子公司已作为会员加入ENSEMBLExJ。据了解,企业会员也是免费。国内亦有部分CRO参与了该项目的早期创建。
中村亦认同这一判断,指出ENSEMBLExJ提供指导与咨询,CRO负责临床执行,二者分工明确,旨在共同做大市场。
对中国生物技术企业而言,ENSEMBLExJ的价值在于提供了一条区别于单纯对外授权(Out-licensing)的出海途径。
年会期间,多家中国创新药企表示,过去常认为日本的监管要求与医院主导的临床试验实践缺乏透明度;而厚生劳动省支持的这一项目促使部分企业考虑在授权合作之外,将日本正式纳入其全球开发蓝图。中村对中国创新力量的崛起态度明确:“来自中国的临床试验数量与创新药物数量正在大幅增长。”他表示期望强化与中国企业的沟通, “我们与中国公司的合作关系不存在障碍。”
ENSEMBLExJ项目涉及的适应症领域包括肿瘤、心血管疾病、神经病学和传染病,并计划在波士顿和旧金山举办路演,中国的路演计划亦在其议程之中。
亚洲监管协作:以能力建设与对话引领
在亚洲专场论坛上,来自EMA、日本国立癌症研究中心、韩国成均馆大学等机构的专家,围绕亚洲监管科学协作、临床试验网络及真实世界数据(RWD)的应用展开了深度研讨。DIA会士、礼来亚洲基金风险合伙人、赛诺菲中国研发中心首席研究官战略顾问苏岭博士,以及PMDA代表远藤あゆみ等嘉宾参与了圆桌讨论。
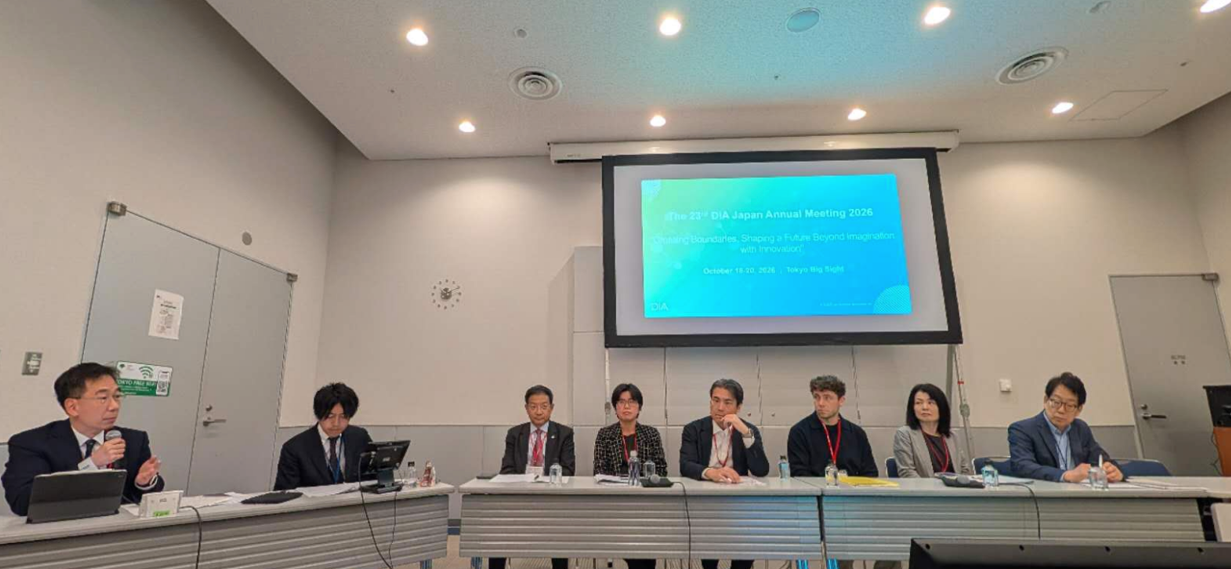
亚洲专场论坛 摄影|高野哲臣
EMA代表Hodei Cuenca Grao介绍了OPEN框架(向非欧盟监管机构开放的程序)。该机制允许EMA与非欧盟监管机构在保持科学和监管决策独立性的前提下,开展保密合作。目前合作伙伴包括日本PMDA、韩国食品医药品安全处(MFDS)等,各方可参与初始上市许可申请的评估并交换审评意见。以新冠疫苗为例,EMA与PMDA通过早期双边会议协调提交策略,最终双方均批准该疫苗且评估结论高度一致。
除了ENSEMBLExJ,中村健一教授还介绍了他经营多年由10个国家和地区的42个研究机构组成的ATLAS网络。该网络于2020年启动,由日本医疗研究开发机构(AMED)支持,定位为“亚洲的、由亚洲主导、为亚洲服务”的癌症临床试验网络。其特征在于开展研究者发起(IIT)的注册导向型国际多中心临床试验,并由参与国轮流担任主席。代表性案例为PATHWAY试验,一项针对HR+/HER2-晚期乳腺癌的随机、双盲、安慰剂对照III期研究。该研究由国立癌症研究中心中央医院担任监管申办方,覆盖日、韩及中国台湾和新加坡,主要终点无进展生存期显著延长,据此于2024年1月在日本获批扩展适应症。目前,ATLAS已累计入组超2900例患者,并在多个瘤种设立了疾病特异性工作组。
拓展阅读
韩国成均馆大学代表Judy (Ju-Young) Shin博士介绍了DIANA项目,聚焦中、日、韩、新四国真实世界数据合作。在针对钾竞争性酸阻滞剂与质子泵抑制剂的心血管安全性比较中,项目采用统一方案在中、日、韩三国数据库中展开分析,初步结果显示两组药物在主要不良心血管事件风险上无显著差异,结论具有一致性。
宇山佳明教授在回答研发客提问时,谈及香港CMPR及东南亚国家监管机构的协作意愿。他指出,亚洲尚缺乏多边监管框架,虽然东盟联合审评、互相认很重要,但新兴监管机构目前亟需的是加强自身审评能力建设。他建议从低风险、高共同利益的领域切入以建立互信。他强调,监管协作应以疾病和患者需求为驱动,而非单纯追求制度层面的形式统一。通过持续对话及具体申报项目积累最佳实践。“未来亚洲各国监管协作的重点应放在监管能力建设、高质量IIT的监管认可,以及真实世界数据的标准化与跨国整合。”他说。
PMDA Town Hall:
日本已参与FDA的Project Orbis
在PMDA Town Hall专场上,PMDA执行役员古賀大輔(国际部门担当)、清原宏眞(新药审查担当)、髙橋未明(信可靠性保证担当),以及安全性信息·企划管理部长山本剛、再生医疗等产品审查部长丸山良亮组成讨论阵容,集中展示了日本监管机构吸引全球生物技术企业的改革举措。
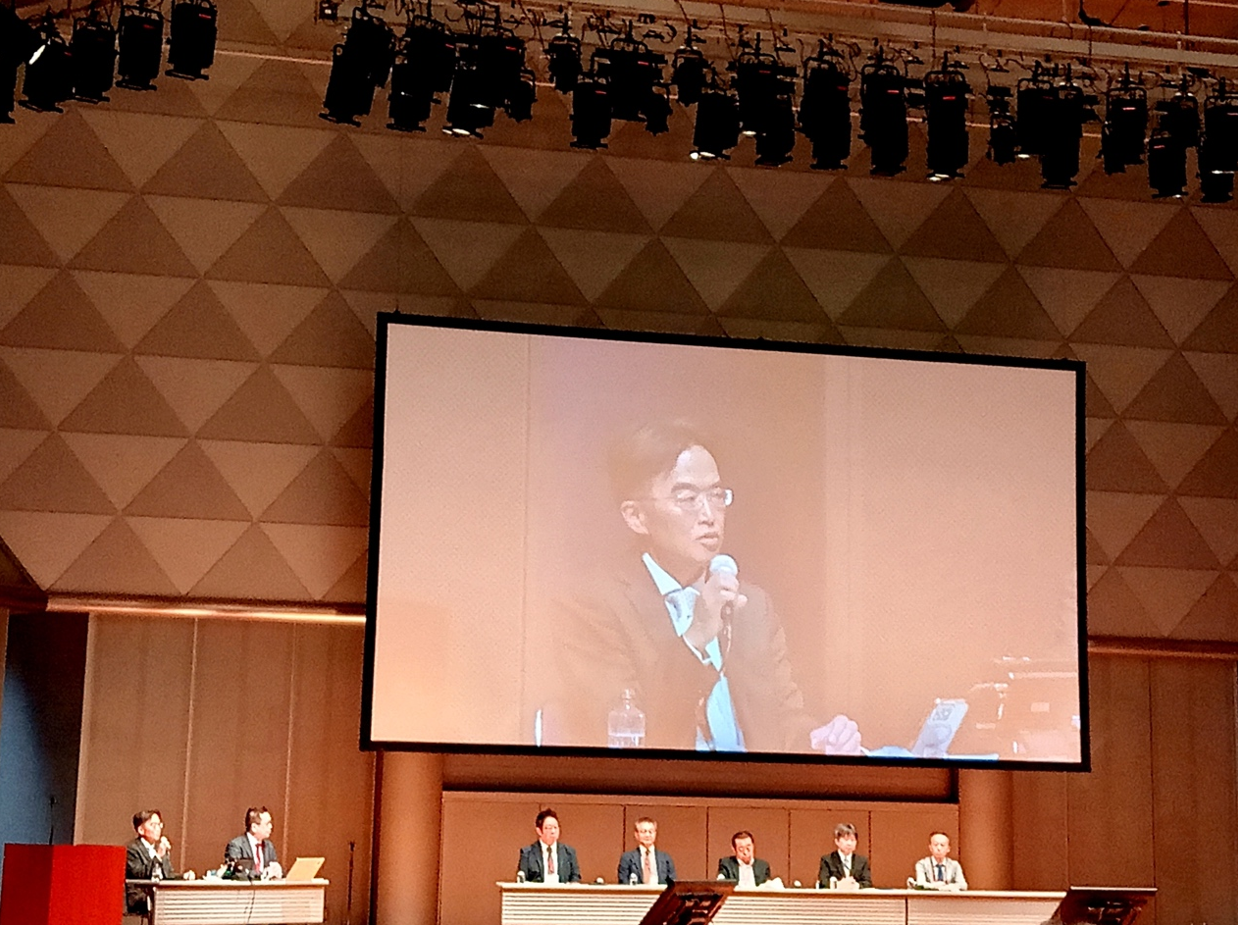
宇山佳明教授在PMDA Town Hall
在人工智能(AI)应用方面,PMDA正评估将AI引入审评流程的可行性,重点针对大量前期数据和企业申报资料的辅助处理。核心在于界定AI的适用场景与解释责任边界。涉及患者不良反应和信息公开的关键模块仍须以日语提交;AI可作为翻译和起草辅助工具,但最终表达的准确性由申办方负责。PMDA建议企业在早期开发阶段即启动监管沟通。
拓展阅读
在再生医疗领域,日本在细胞与基因治疗方面的审评相对成熟。PMDA通过设立“细胞与基因治疗讨论组”、参与国际展会及提供免费咨询等方式,向海外中小企业介绍日本制度,相关咨询量逐年增长。PMDA鼓励已有成功经验的企业分享实践案例,并强调日本在再生医疗这一传统优势领域不应落后。
在国际协同审查方面,据PMDA官员现场介绍,日本PMDA已参与美国FDA的Project Orbis的合作审评。此前日本对本地数据的充分性及日美申请时机不同步存有顾虑,随着国际联合审评经验的积累及早期对话机制的建立,参与条件已趋于成熟。同步申请的理想状态是与美国同时递交,企业应尽早向日本监管机构通报意向。尽管Project Orbis审评流程可能简化,但面向日本肿瘤患者的日语资料仍须在申请前完成准备。
在临床试验改革方面,PMDA正在推进ICH E6(R3)指导原则的落地准备,核心理念是从形式合规转向基于风险的质量保证,重点关注受试者保护与数据可靠性。PMDA的监管理念正从“形式检查”向“基于风险的对话”转变,鼓励企业对监管发现提出异议并展开建设性讨论。
China Town Hall:
监管改革与AI应用成为焦点
作为本届重磅环节,中国Town Hall聚焦中国医药研发政策、技术与临床创新。会议由苏岭博士与第一三共资深顾问、DIA会士齋藤宏暢博士共同主持。
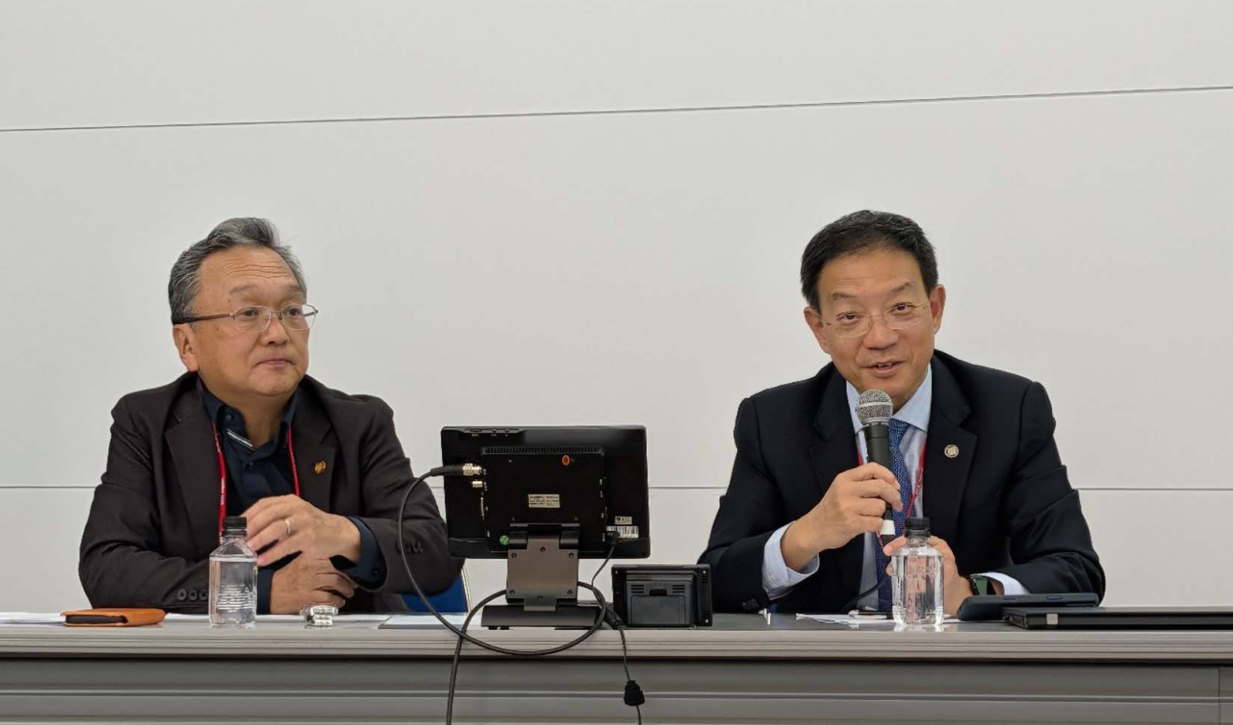
苏岭博士与齋藤宏暢博士主持China Town Hall
摄影|高野哲臣
据DIA中国略顾问、前百济神州全球首席药政官闫小军介绍,中国已成为全球第二大医药市场,2025年国家药监局批准创新药76个,其中具有全新治疗机制的首创新药(First-in-Class)为11个。
监管改革方面,闫小军重点介绍了国家药监局药品审评中心推进的“先锋计划”。该计划旨在建立产学研监合作机制,推进类器官、器官芯片等非动物试验替代方法的技术攻关与科学应用。此外,临床数据保护新规对创新药给予6年数据保护期。支付体系方面,基本医保与商业健康保险创新药目录形成互补,“双通道”政策打通了医院与零售药店渠道。以赛诺菲的赛可益(艾沙妥昔单抗注射液)为例,该产品于2025年1月接连获批两项适应症,同年即被纳入2025年国家医保药品目录,新版目录于2026年1月1日起正式实施。
在ePRO应用环节,上海捷信医药和信华医药创始人、总经理林峰介绍,中国智能手机普及率较高,但ePRO使用率仍低于全球水平。全球通用方案在中国面临本地化不足、服务器跨境导致响应速度受限等问题。本土化方案采用本地服务器部署,支持患者自带设备,并在适老化设计上积累了一定经验。案例方面,一项涉及1200 名患者的新冠药物研究通过ePRO收集关键终点数据,核查时间有所缩短;帕金森病研究结合视频记录与中心评估审阅,提升了运动症状量化的客观性。同时,华量网和 AI 智能体 Ray 的应用,也让 PRO 和 COA的生态系统更加完善。这些都有助于患者为中心的药物研发(PFDD)更好的落地。
在AI临床试验应用方面,蓝气球医学研究的Terry Hu指出,AI可通过压缩招募期和随访期加速产品价值验证。生成式工具将方案撰写时间大幅缩短;统计代理协助适应性试验设计与功效模拟;Phase Predict平台利用II期数据预测III期成功率,优化入排标准与中心选择。他还展望了构建“医疗世界模型”的设想,通过沙盒模拟降低试错成本。
讨论环节,业内资深专家蔡学钧博士向日本与会者介绍了中国Biotech的出海态势。他表示,中国Biotech在速度和数量上具有明显优势,跨国药企面临专利悬崖,通过License-in获取早期资产的需求迫切。在监管核查与数据质量方面,中国GCP执行质量较以往显著提升;中日两国临床数据质量在全球范围内表现良好。真实世界数据访问方面,国内外企业面临相同的出境法规约束,通常需通过本地供应商获取脱敏分析报告。
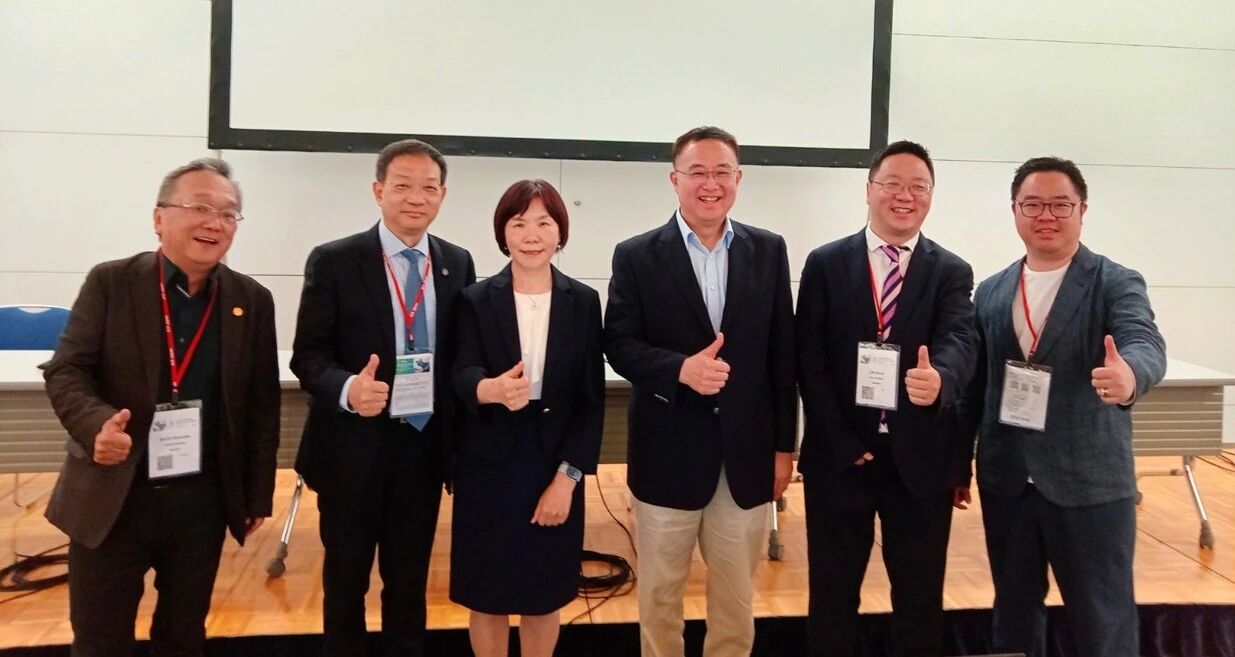
China TownHall 中日国讲者
拓展阅读
日本DIA重启线下会场:临床试验数字化已势不可逆|第19届日本东京DIA年会
日本PMDA:中国企业来申报,必须考虑种族差异因素|第19届日本东京DIA年会