• 徐仁和与王小方开发的人胚干细胞滋养层细胞分化路径,拥有完全自主的全球专利,在技术底层避开了现有方案的缺陷。
美国盐湖城神经科医生的一句话,让门增轩记了很多年。
那位医生对他说:“与其让我的病人脱离医疗监护,前往墨西哥尝试那些缺乏规范监管的疗法,不如让他们在我的全程监控和照护下参与新药临床试验,至少,能在可控范围内争取潜在的临床获益。”
曾是广东省人民医院临床医生的门增轩深受触动:“一个普通门诊的美国医生,对病人竟有如此强的责任心,让我深受感动。”后来,这家盐湖城的医院成为门增轩公司开展细胞疗法临床试验的研究中心之一。
事实上,相较于今天细胞疗法热火朝天的讨论,早在2014年,门增轩就与他的博士后导师、干细胞生物学家徐仁和教授,以及T-MSC干细胞技术首席发明人王小方教授,在康涅狄格州法明顿共同创立了爱姆斯坦(ImStem,意为“我是干细胞”)。三人的目标是开发人胚干细胞来源的T-MSC,用于解决未被满足的医学需求,包括治疗多发性硬化症等自身免疫性疾病。
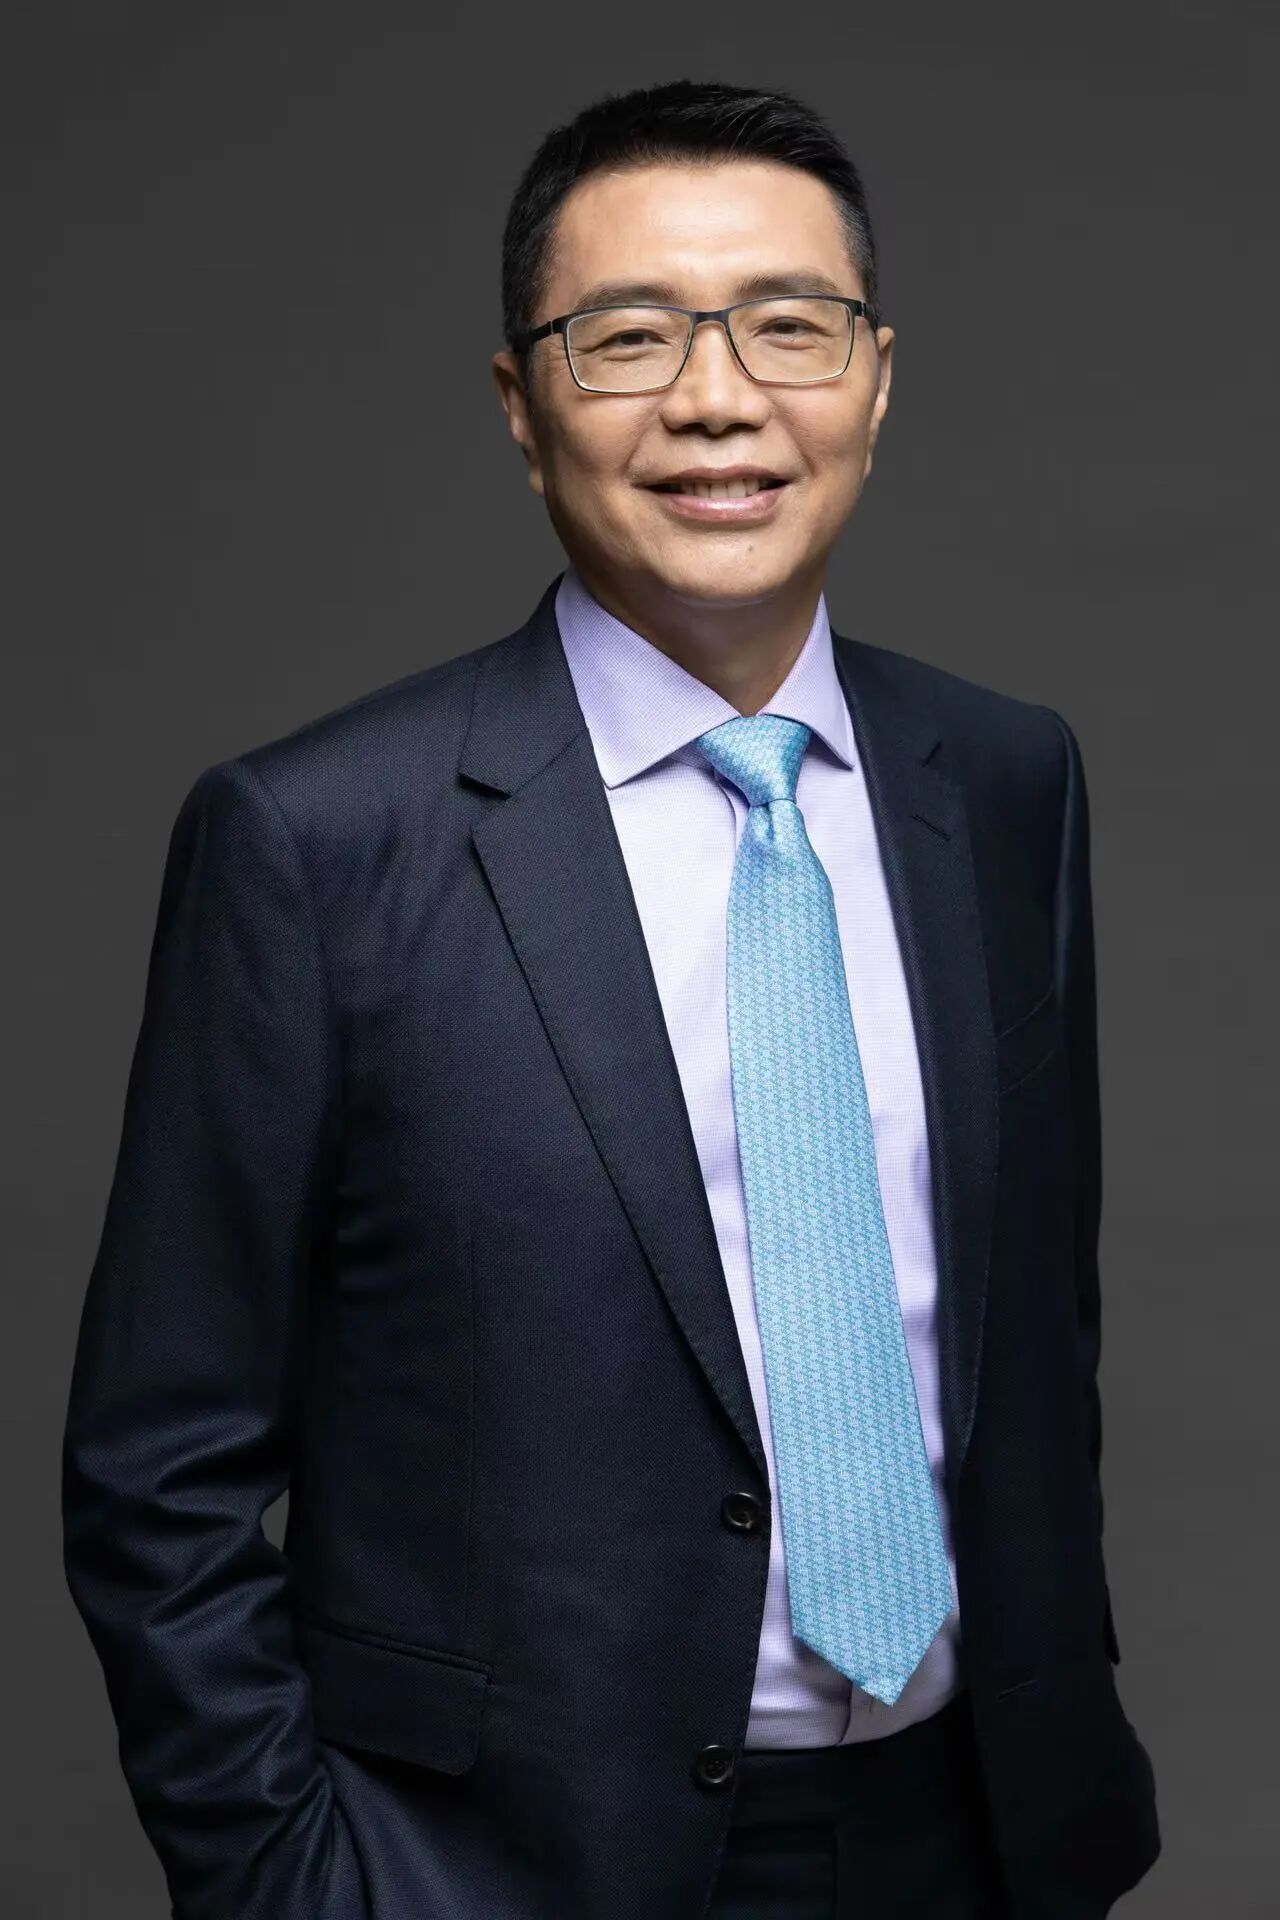
爱姆斯坦联合创始人 门增轩博士
如今,核心管线IMS001已在美国完成I/IIa期临床给药,纳入的医院就包括开头那家盐湖城医院,同时获得中国国家药监局CDE临床试验默示许可;由华西医院牵头的国内I期临床已完成登记,计划入组16例受试者,并于2026年7月正式启动入组。
从最初的科学发现,到中美两地同步推进临床,这条原始创新之路,他们走了二十余年。
爱姆斯坦将参加第十届研发客临床年会10月30日的路演专场,敬请关注。上下滑动下方图片,了解第十届研发客临床年会全部论坛。
徐仁和与“反向调控”颠覆性发现
早在上世纪90年代,门增轩就已潜心研究干细胞疗法。当时,中国医院虽零星开展了相应的临床研究,但并不规范。而他始终认为,早期科研要走向临床应用,必须经过转化,并经受得起工业化生产的检验。因此,创办一家干细胞疗法产品公司的想法一直萦绕在他心中。
后来,他远赴美国深造,同时梳理了美国排名前20的医学院的干细胞研究进展,并经同行引荐结识了徐仁和教授。
在看到徐仁和团队完成的自身免疫性疾病动物实验数据后,门增轩过往在临床中的自身免疫性疾病经验,与基础研究成果形成了闭环。随着王小方教授的加入,三人成立了爱姆斯坦,并将公司注册在珠海横琴。
在采访中,门增轩反复提到原始创新。他强调,徐仁和教授完成的是真正的“从0到1”突破,这也是整个过程中难度最高的环节。
“后续的动物实验、临床试验都有成熟的法规与路径可循,即便挑战巨大,至少方向清晰;而最初对生命科学的探索,完全处于信息空白的无人区,没有线索与参考,只能依靠颠覆性创新思维在混沌中开辟道路。”
徐仁和曾在东京大学攻读发育生物学博士。1999年,他辞去美国国立卫生研究院的工作,与“人胚干细胞之父”James Thomson共同开创全球第一个人胚干细胞实验室,成为其首位核心研发合作者。
那时候,Thomson刚刚宣布成功分离人胚干细胞,但在接下来的整整两年里,研究始终没有突破:人胚干细胞始终无法在无饲养层细胞的环境下稳定存活,而带有饲养层细胞的体系又无法满足临床级应用的安全要求。
两位领域内的顶尖科学家,一度陷入长期的科研停滞。
正是在这样的困境中,徐仁和提出了一个反常识的假设:通过阻断细胞的一条常规生长通路,反而可能诱导细胞完成定向分化。
这个“抑制生长反而促进目标生成”的逻辑,指向了滋养层细胞方向。发育生物学背景的徐仁和推测,这类细胞会在胚胎发育早期分泌hCG,而早孕试纸的检测靶点正是该物质。
后续实验验证了这一猜想,两年的冷板凳,终于迎来了关键的突破瞬间。
2008至2009年间,徐仁和与王小方继续对分化路径进行筛选,最终确认“人胚干细胞向滋养层细胞分化,再进一步生成间充质样干细胞”是最优方案。
门增轩介绍,当时全球范围内的同类研究主要分布在三个方向:神经脊细胞路径仅停留在实验室阶段,生成的细胞纯度与有效性存在明显短板;血管内皮细胞路径已有中美多家企业布局,不仅专利边界模糊,还普遍存在非目标细胞残留的问题;而徐仁和与王小方开发的滋养层细胞分化路径,拥有完全自主的全球专利,在技术底层避开了现有方案的缺陷。
达成产业化共识
基于这条独家路径生成的细胞,被命名为T-MSC,即滋养层来源间充质干细胞。根据爱姆斯坦官网公开信息,其T-MSC技术平台以胚外滋养层细胞为中间体,可将人胚胎干细胞高效率、高质量地定向分化为间充质样干细胞。
门增轩概括了该技术的三个核心优势:一是转化效率达到100%,人胚干细胞向间充质样干细胞的分化过程可自动完成,无需人工筛选;二是细胞纯度远超行业标准,每千万个细胞中都无法检测到原始人胚干细胞的残留;三是免疫原性低于目前已知的所有干细胞类型,甚至低于原始人胚干细胞。
在一款存在软骨发育缺陷、胚胎会全部自然流产的模式小鼠实验中,爱姆斯坦研究团队将T-MSC与胚胎共培养后发现,T-MSC可分化为软骨细胞,帮助小鼠胚胎完成正常发育。而脐带源MSC、骨髓源MSC甚至原始人胚干细胞,都无法实现这种胚胎嵌合效果。相关研究结果发表后,在领域内引发广泛关注,学界普遍推论,极低的免疫原性是实现这一效果的原因。
后续的对照实验数据进一步验证了T-MSC的性能优势:其关键抗炎因子的表达量,是骨髓源MSC的10倍、脐带源MSC的8倍。
爱姆斯坦公司筹建之初就就确立了两条不可动摇的原则:第一是绝对安全,不能对受试参与者造成任何可预见的伤害;第二是临床有效。尽管曾有机会通过合作获得收费资质,但三人一致选择了放弃。他们的共识是:在拿到规范的临床试验数据、充分验证产品的安全性与有效性之前,绝不将未经验证的细胞大规模应用于患者,这是团队始终坚守的行业底线。
门增轩告诉研发客,在人胚干细胞研究的早期阶段,成瘤风险是全行业共同面临的未解决难题。为了从根源上消除这一隐患,团队最初提出的临床方案是:细胞制备完成后,在给药前通过伽马射线照射完全灭活其有丝分裂能力,从机制上彻底杜绝成瘤可能性。
该方案在后续完成的全套动物安全性试验得到了验证:T-MSC的体内致瘤风险远低于脐带源与骨髓源MSC,天然具备更高的安全属性。
中美双报:在监管空白中建立标准
爱姆斯坦的首个产品IMS001选择从美国启动IND申报。那时,国内的人胚干细胞药物监管尚处于探索阶段,行业缺乏可参考的技术标准, CDE出于安全性考量,对全新路径的干细胞药物持谨慎态度。
为此,爱姆斯坦不得不先向美国FDA申报。2020年,IMS001获得FDA的 IND许可。事实上,爱姆斯坦团队早在2018年就完成全部非临床研究,具备了启动临床的条件。但由于全球范围内没有任何人胚干细胞来源细胞的全身给药监管先例,FDA提出,需要企业共同参与制定全套质量标准。
在接下来的一年里,爱姆斯坦团队与FDA反复沟通每一项质控指标的设定标准,甚至推动核心试剂供应商完成了此前缺失的合规性验证,最终共同建立了全球首套人胚干细胞来源细胞药物的临床监管标准。
门增轩认为,FDA的审评理念是“以患者获益为核心,以可控风险为边界”,不会提前预设产品的有效性,而是将资源投入到风险管控中,通过严格限制初期临床的入组规模,I期临床仅允许入组10至20名受试者,在充分验证安全性后再逐步扩大样本量,用时间与样本量将未知风险最小化。这种“允许在严格管控下小范围探索”的思路,为人胚干细胞这类前沿技术留出了创新空间。
临床中的真实获益:从轮椅到投篮
爱姆斯坦在美国选择了盐湖城、亚特兰大等多个临床研究中心开展试验,公司的CMO Richard Kim拥有深厚的神经科临床资源,顺利说服了多位对前沿疗法持开放态度的资深临床医生参与研究。正是在这个过程中,门增轩听到了那位盐湖城神经科医生关于“让患者留在可控视线内”的表述,这也成为团队推进临床过程中的动力之一。
根据ClinicalTrials.gov公开信息,IMS001的美国I期临床计划入组30名多发性硬化症受试者,研究于2021年8月正式启动,同年11月完成全球首例人胚干细胞来源细胞全身给药。
在剂量爬坡试验中,团队完成4例不同剂量给药后发现,每公斤体重给100万细胞的低剂量已能实现理想的临床效果,继续提升剂量无法进一步增强获益,随即终止了更高剂量组的爬坡。目前团队计划在国内开展的IND研究中,进一步探索更低起始剂量的临床潜力。
据门增轩介绍,选择多发性硬化症作为首个适应症,是团队经过严谨评估后的临床策略:一方面,该领域内现有管线接连受挫,强生、赛诺菲等跨国药企投入10亿美元级资源开发的髓鞘修复相关项目,均在近年宣告终止,且现有上市药物仅能延缓疾病进展,无法阻止患者持续脑萎缩;另一方面,该疾病的全球市场规模超过300亿美元,存在巨大的临床未满足需求。
爱姆斯坦的临床数据显示,现有标准疗法下,多发性硬化症患者的年脑萎缩速度约为0.58~0.7个百分点,而IMS001可将这一数值降至0.1左右,达到接近健康人群的正常脑萎缩水平。同时,临床数据显示出髓鞘修复(神经信号的绝缘层)的信号,这是领域内从未实现的颠覆性突破。
一位长期依靠轮椅行动的美国受试者,在接受单次给药后,重新恢复了平衡能力,能够独立并完成4次投篮。还有受试者的6 分钟步行试验(6MWT),目的是测试患者在 6 分钟内能走多远(6MWD,单位米)。
“这是MS 疗效评估里公认的客观终点之一。健康人正常范围是400~700m,MS患者比健康人平均少走 177 米。结果显示,注射了IMS001的患者较治疗前提升一倍。”门增轩告诉研发客。
目前团队正在推进相关研究,推动将脑萎缩速率、髓鞘修复指标纳入多发性硬化症的正式诊疗指南终点,彻底改变现有疾病的治疗评价体系。
2025年10月,爱姆斯坦正式收到CDE的临床试验默示许可,适应症为恶化型复发缓解型多发性硬化症、伴活动的继发进展型多发性硬化症,这是中国干细胞创新药领域的重要里程碑。团队计划在华西医院完成6~8例国内受试者给药,通过规范的高水平临床证据,进一步推动行业对人胚干细胞药物的认知。
把干细胞做成“化学药级”可及的产品
爱姆斯坦已在珠海横琴搭建了多级细胞库体系。门增轩介绍,该体系“仅单供体的理论产能就达到1000亿人份,进一步扩增后可实现万亿级人份的产能,彻底突破了传统MSC干细胞药物产能有限的瓶颈”,而且,“这套体系通过主细胞库、中间级细胞库、工作细胞库的递进式设计,将人胚干细胞阶段的大规模扩增与终端临床级细胞的稳定生产分离,既保证了细胞质量的均一性,又实现了类似化学药的规模化量产能力”。
据门增轩介绍,T-MSC技术的优点是可实现大规模量产,临床治疗潜力显著优于传统成体来源的间充质干细胞。
另外,爱姆斯坦还在中国珠海与美国分别建立了独立的备份细胞库,同时推进全自动化生产体系落地,目标是最大限度降低人为操作带来的质量波动,持续压缩产品成本。
门增轩认为,干细胞创新药如果要开展BD交易,须满足三个条件:覆盖全球主要市场的自主专利体系,避免后续商业化阶段的知识产权纠纷;稳定可控的规模化生产能力,符合传统药企的商业化生产逻辑;具备临床获益,真正解决现有疗法无法满足的临床需求。
目前,T-MSC技术已在中国、美国、日本、澳大利亚、欧盟等多个国家和地区获得授权专利,三项条件全部达成。
穿越无人区,给原始创新留足容错空间
从实验室的科学发现,到真正走向产业化的药物,中间隔着大量标准化的工作。爱姆斯坦的三位核心创始人都拥有临床医学背景,共同的临床经历让三人在产业化上达成了高度共识,将规模化生产作为目标,这也是他们与多数科研背景创业团队最大的区别。
回顾十余年的创新历程,门增轩最深的感悟是:前沿原始创新的推进,离不开具备容错能力的投资环境,以及兼顾安全与灵活性的监管理念。若没有合理的失败容错机制,行业将永远只能跟进海外fast follow项目,不可能诞生真正的原始创新。
目前,美国部分州在FDA完成安全性验证的基础上,开放合规的临床应用收费路径,为已验证安全的前沿技术留出了商业化过渡空间,这种“强监管下的弹性探索”,值得行业参考。
门增轩还提及中国的“818号令”(《生物医学新技术临床研究和临床转化应用管理条例》)。在他看来,“818号令”为生物医学新技术的规范合规发展提供了清晰的制度框架,被业界称为“史上最严监管”,但其并非简单限制,而是通过备案制提速临床研究、通过审批制为转化应用铺路、通过双轨制为个性化程度高的前沿技术开辟独立通道,为具备原始创新能力的企业和机构提供可操作的转化空间,促进整个生物医学新技术行业走向规范发展。
“对于爱姆斯坦而言,干细胞技术的终极价值从来不是创造商业利润,而是弥合那些被长期忽视的临床苦难,为患者搭建起希望的桥梁。这条穿越无人区的原始创新之路注定艰难,但我们的脚步从未停止。”门增轩最后说。
编辑 | 姚嘉
yao.jia@PharmaDJ.com
访问研发客网站,深度报道和每日新闻抢鲜看