第十届研发客临床年会首日花絮
(滑动浏览)

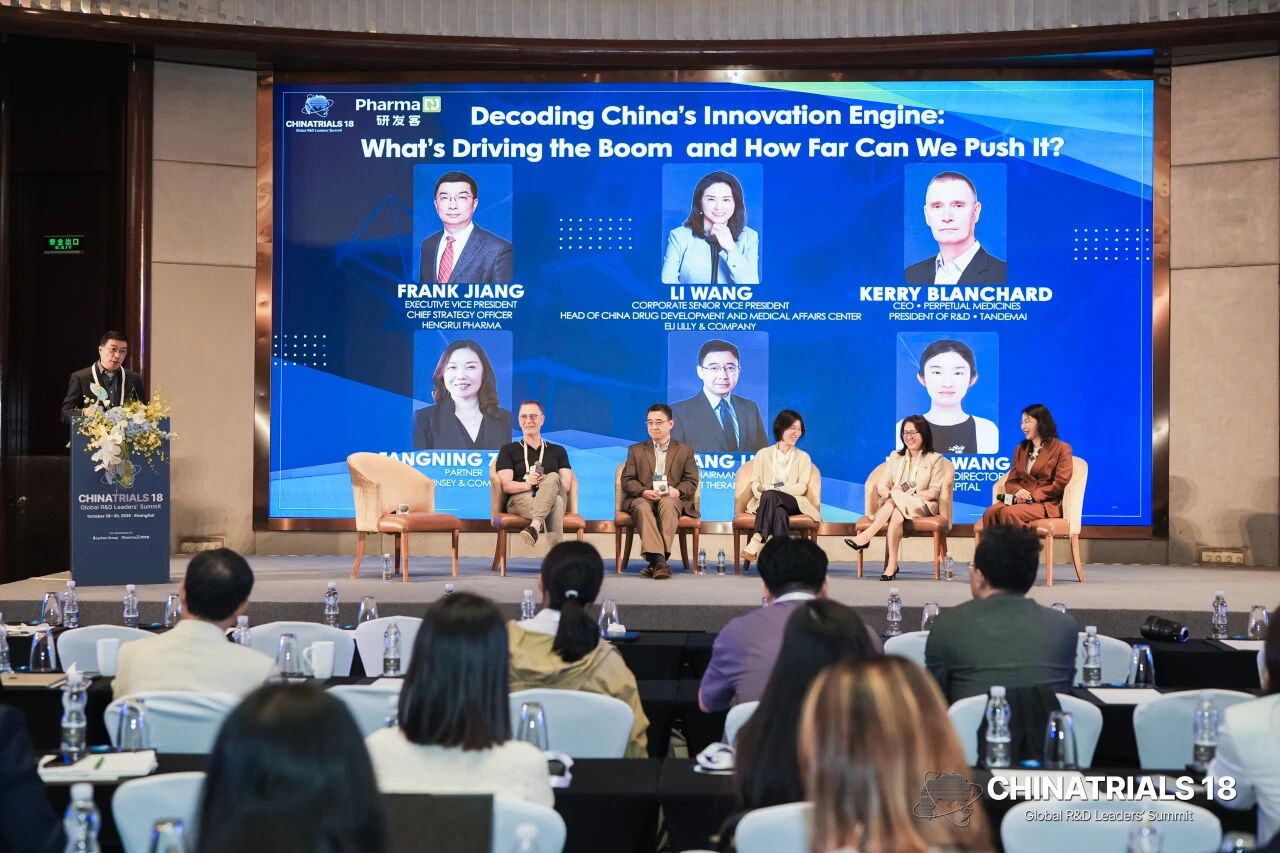
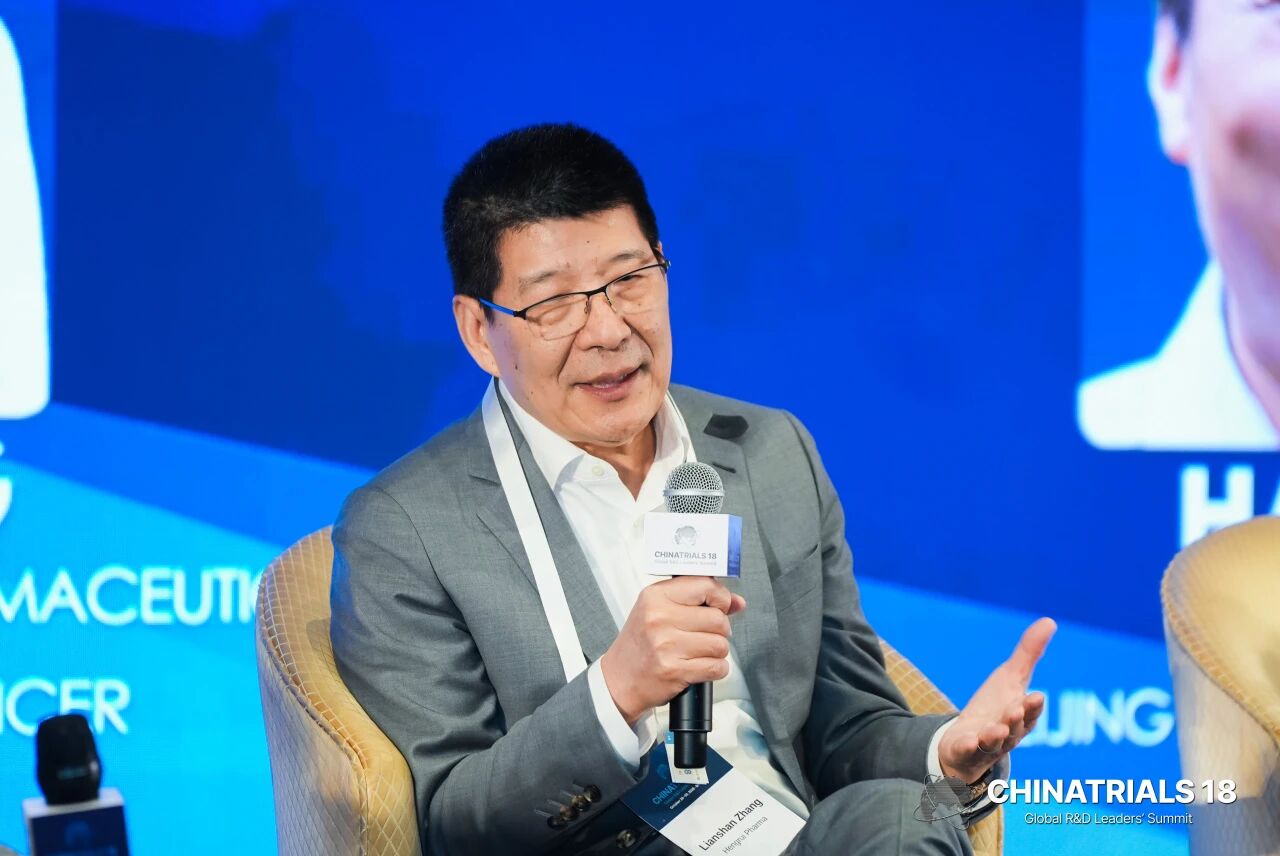
2026年10月29日,恒瑞医药执行副总裁、首席战略官江宁军博士在第十届研发客临床年会暨ChinaTrials18大会开幕致辞中指出,中国医药行业格局已发生根本性转变——18年前讨论如何把海外好产品引进中国,今天讨论的是中国产品如何走向国际,中国创新药正面临从Fast-follow向First-in-class跨越的历史性大考。
他分享了三点思考:一是速度优势显著,麦肯锡数据显示中国患者入组速度达全球平均的2至5倍,靶点开发到试验启动也比全球快约1.5倍,人工智能的融入将进一步放大这一优势;二是临床数据价值升维,中国数据不止满足本土患者,更要回应全球临床需求;三是出海交易跨越式发展,上半年交易总额达997亿美元、首付款约50亿美元,接近2024年全年两倍,恒瑞与BMS的152亿美元Co-Co合作更已超越单一分子BD,转向构建全球临床、注册与商业化能力的战略联盟。
面对“十五五”规划提出的首创新药全球占比25%以上的目标,他强调0到1的原始创新、转化医学与耐心资本与Fast-follow截然不同,这是全行业必须回答的时代命题,并坚信中国制药创新能从跟跑走向领跑。
拓展阅读

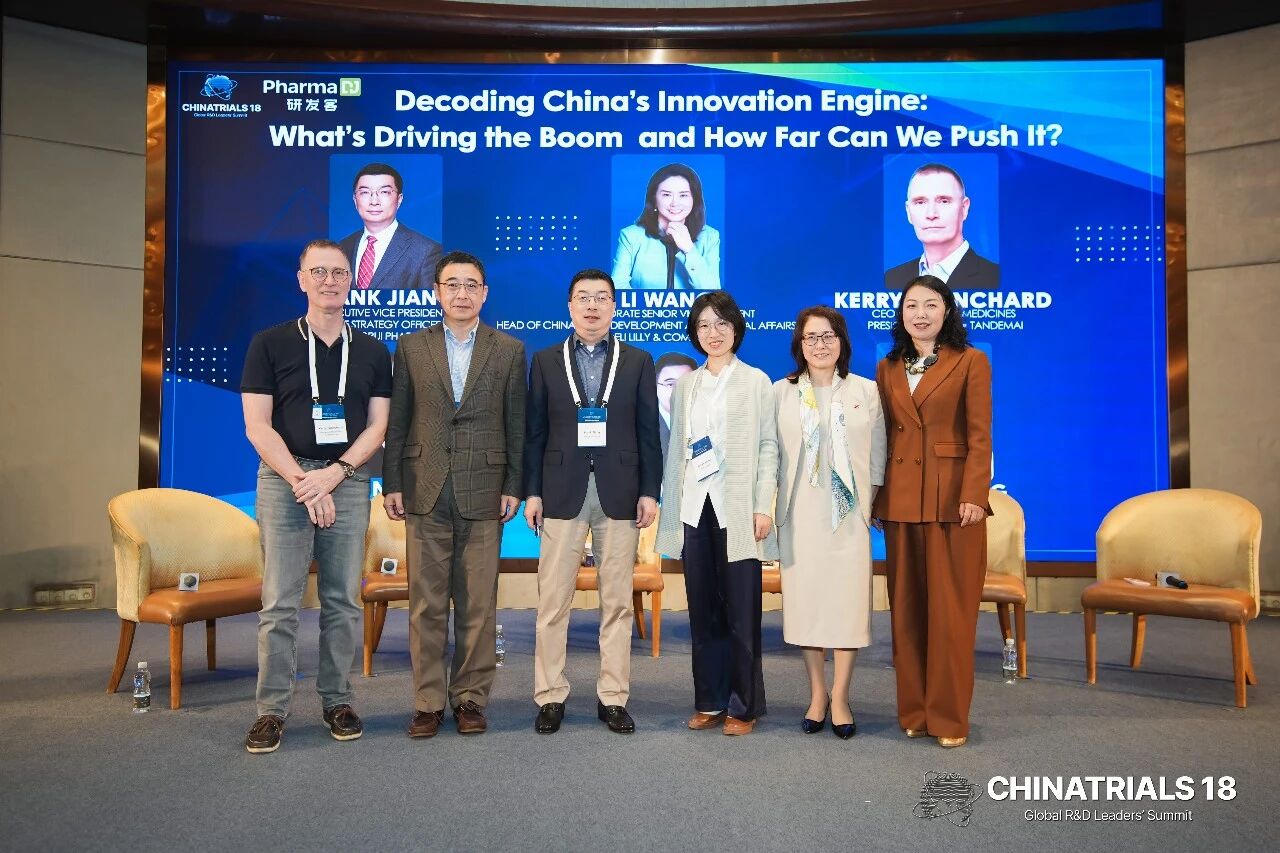
主题为“解码中国创新引擎”的圆桌讨论由江宁军主持,出席嘉宾包括麦肯锡合伙人张芳宁、TandemAI首席执行官Kerry Blanchard、礼来药物开发与医学事务中心高级副总裁王莉、贝恩资本董事总经理王仁杰,以及复星医药创新药事业部联席CEO王兴利。
麦肯锡全球董事合伙人张芳宁女士认为,中国生物医药创新已成为全球格局中的重要力量。她指出,中国创新管线占全球约30%,2025年全球I期和II期临床试验占比分别达42%和31%;发现阶段研发速度比全球快2至3倍,患者入组快2至5倍,成本仅为欧美的30%至50%。这主要得益于宏观政策、成熟的本地生态基础设施以及聚焦执行的工作方式。此外,2026年上半年跨国药企的重大授权交易中约一半来自中国,合作模式也从单一资产向产品组合与能力合作延伸。
关于未来,张芳宁指出,中国创新正进入由结构性优势驱动的新阶段,但也面临管线拥挤与地缘政治等挑战。她提出四个重点方向:一是借助研究者发起的临床试验(IIT)等模式加速人体数据生成;二是从快速跟随转向突破性创新;三是发展人工智能与自动化驱动的药物发现;四是把庞大患者规模转化为深度的生物学洞察。她强调,中国能力正向基础研究与转化研究延伸,但在决策科学和反向转化方面仍存在一定差距。
最后,张芳宁认为,跨国企业与中国创新生态的互动已逐渐从可选项转变为重要的战略考量。她建议业界思考“是把中国当作单纯的资产来源还是竞争优势来源,是利用中国加速研发还是加速学习”,并呼吁各方深度合作、共同塑造未来。
综合整场讨论,与会嘉宾认为,中国创新药繁荣的关键驱动力在于规模、速度和成本,中国贡献了全球约30%的创新管线,研发和临床入组速度远超全球基准。同时,中国具备难以复制的化学人才储备、高效的临床审批机制以及快速应用人工智能与自动化的工程化能力。这一趋势不仅推动本土企业从被动执行转向主动参与全球试验设计,也促使跨国企业和投资机构调整策略,不再将中国仅视为资产来源地,而是试图深度整合本土生态,将中国作为提升研发效率的战略伙伴。
在探讨中国生物医药如何走向全球化时,嘉宾们重新定义了全球化的概念,指出仅将资产对外授权或开展早期试验并不等于全球化。真正的全球化标志是具备在欧美独立开展大规模注册临床的能力,拥有与FDA等监管机构专业谈判的底气,并最终主导全球开发或具备自主商业化能力,利用中国数据实现全球替代或桥接。
针对未来五年实现全球25%首创药物(FIC)的目标,嘉宾们强调需要重新定义创新,不局限于全新靶点,工程化创新与新模态同样具有价值。实现这一目标需要全系统的结构性努力,尤其是培养耐心资本,并推动行业进行并购整合,改变当前过度分散的局面。
最后,他们还讨论了地缘政治与监管环境的影响。针对美国近期提出限制对华投资的提案,嘉宾们认为当前仍需等待事态明朗,并强调保护科学和创新的正确方式不是建立壁垒,孤立对患者和任何人都没有好处,这是一种短视行为。在如何平衡服务更多患者与获取商业价值的问题上,嘉宾指出,跨国药企在设计全球试验时必须从早期纳入中国患者数据,充分考虑地区标准疗法与人群差异,这不仅能造福中国患者,也能让全球相同族裔的患者获益。

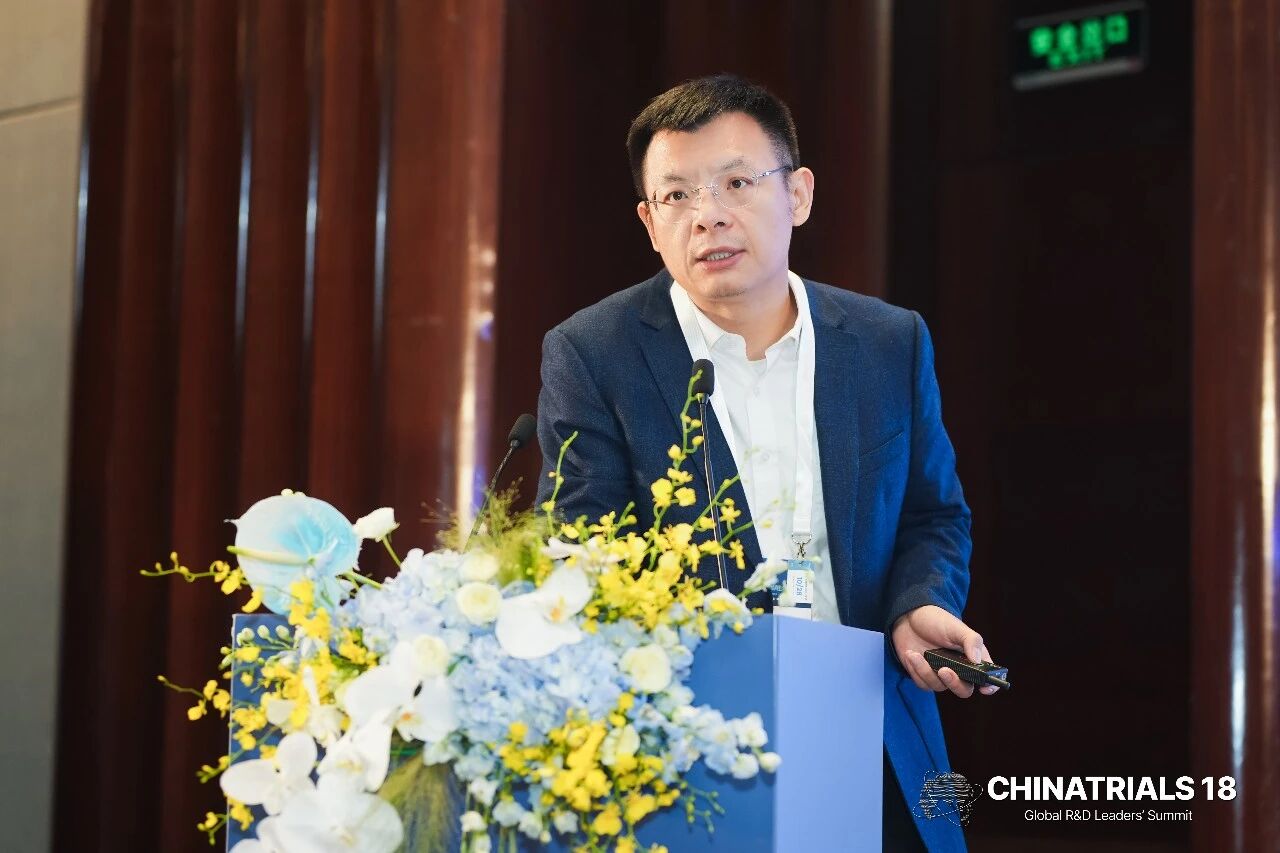
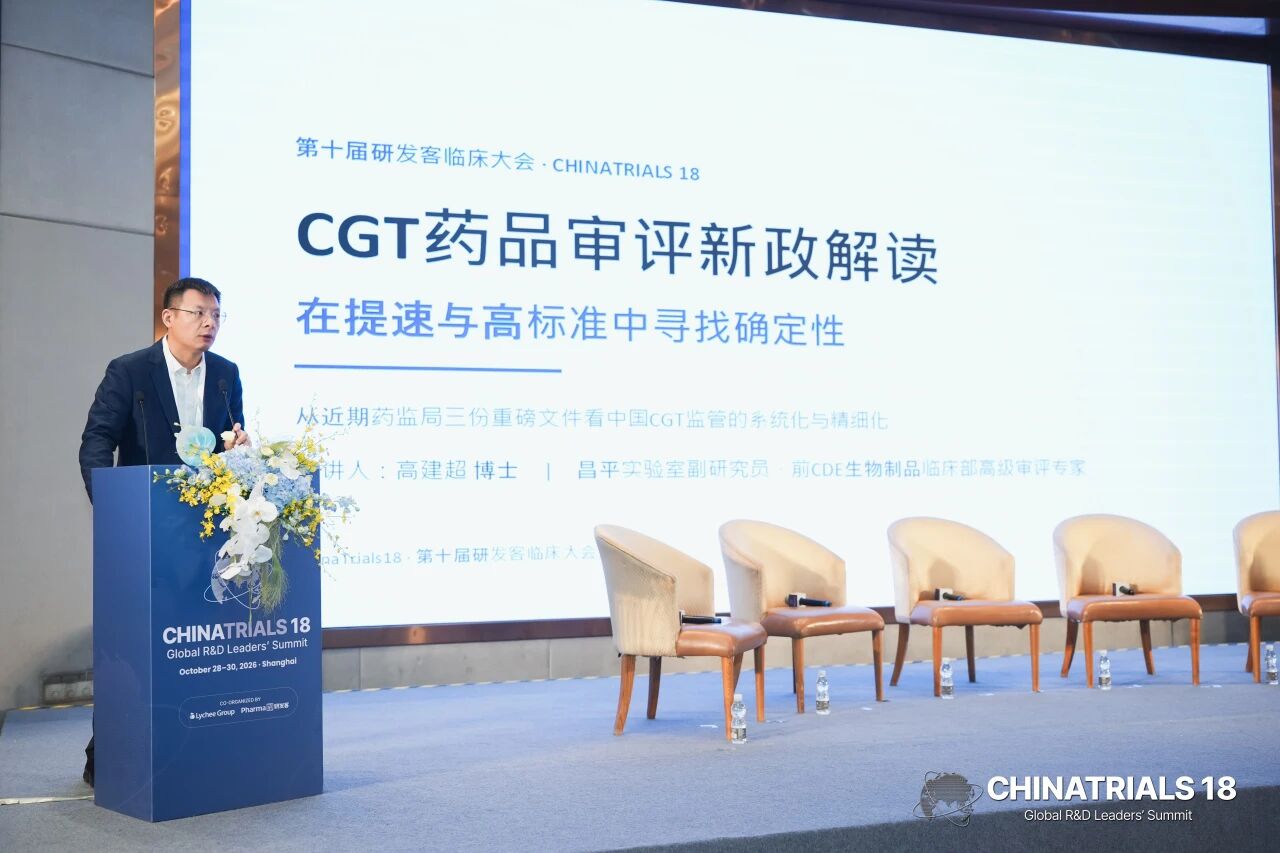
昌平实验室副研究员、前CDE生物制品临床部高级审评专家 高建超博士
昌平实验室副研究员、前CDE生物制品临床部高级审评专家高建超博士认为,2026年国家药监局针对CGT领域同日发布的三份重磅文件,标志着中国CGT监管正式从“摸着石头过河”迈入系统化、精细化的新阶段。高建超指出,新政的核心信号并非简单的“提速”,而是构建“加速通道+早期协同”的制度框架,具体体现在研发提速、专项支持、检验优化、专家支持和标准跟进五大维度。其中,30日IND通道本质是压缩行政审批时间,但“提速不降标”,对产品本质安全性和有效性的底线要求绝不放松。政策资源将向恶性肿瘤、罕见病等五大疾病负担重且CGT机制优势明显的领域集中。
高建超说,在新的归类指导原则下,企业不能再笼统地看待CGT产品,而要以“物质基础”为主,结合生产工艺和作用机制进行判定,明确“交付给患者的最终活性物质是什么”。例如,in vivo CAR-T因其核心是基因修饰后的递送与表达,应归入基因治疗,从而匹配其长期安全性要求。他特别强调,企业必须抛弃“简化材料”的幻想,在CMC和临床前环节提前布局,尽早与中检院沟通质量研究和方法转移,并在早期获得正式的监管分类确认。
高建超指出,在审批提速的大背景下,企业的研发时间实则被大幅压缩,因此数据完整性与全链条合规尤为重要。无论是IND试验还是818号令备案的IIT研究,都必须执行统一的高标准GCP,建立可追溯的审计轨迹。同时,他呼吁企业构建“法规注册、医学临床、CMC研发”三位一体的跨领域协同机制,在早期探索性研究中尽可能关联核心临床结局,做好结构化风险评估,从而抓住政策窗口期,将“中国速度”转化为高价值的临床成果。

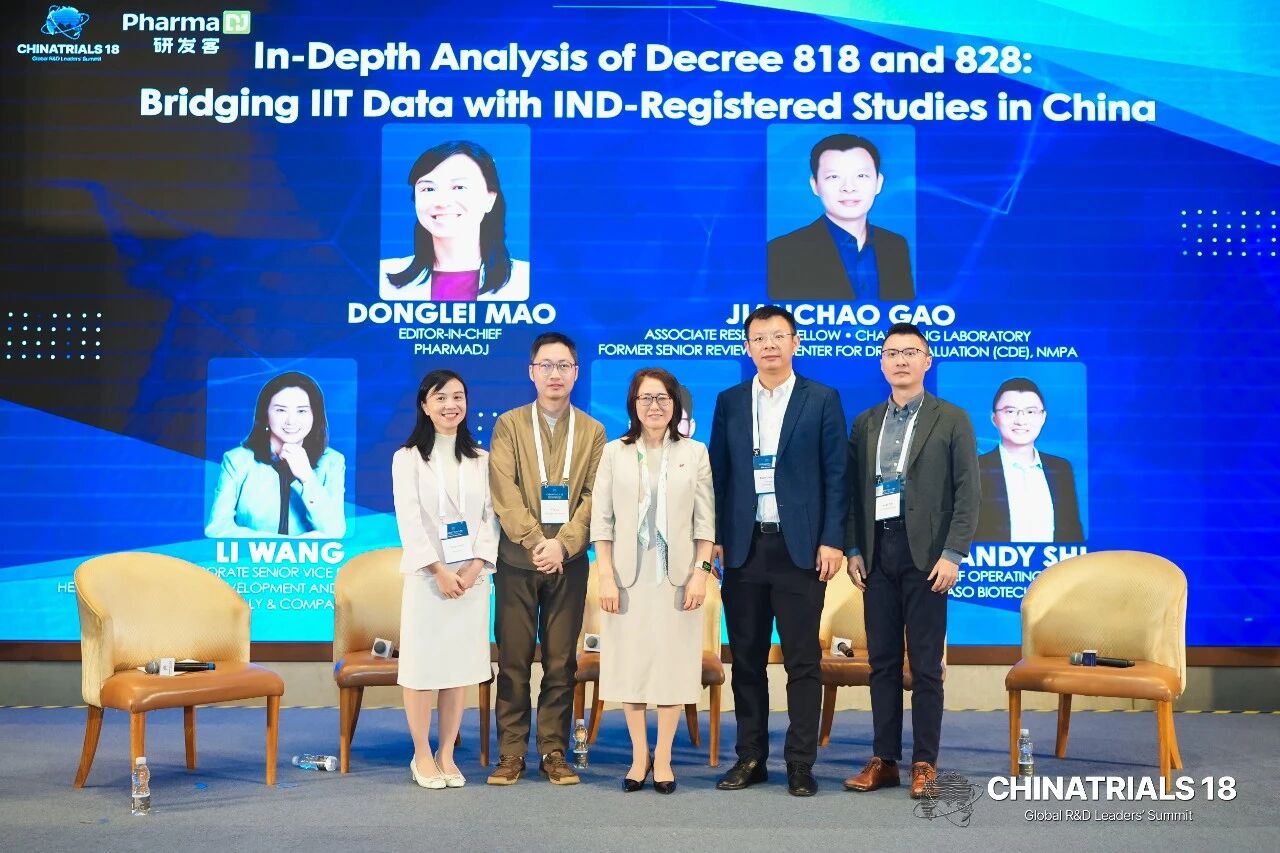
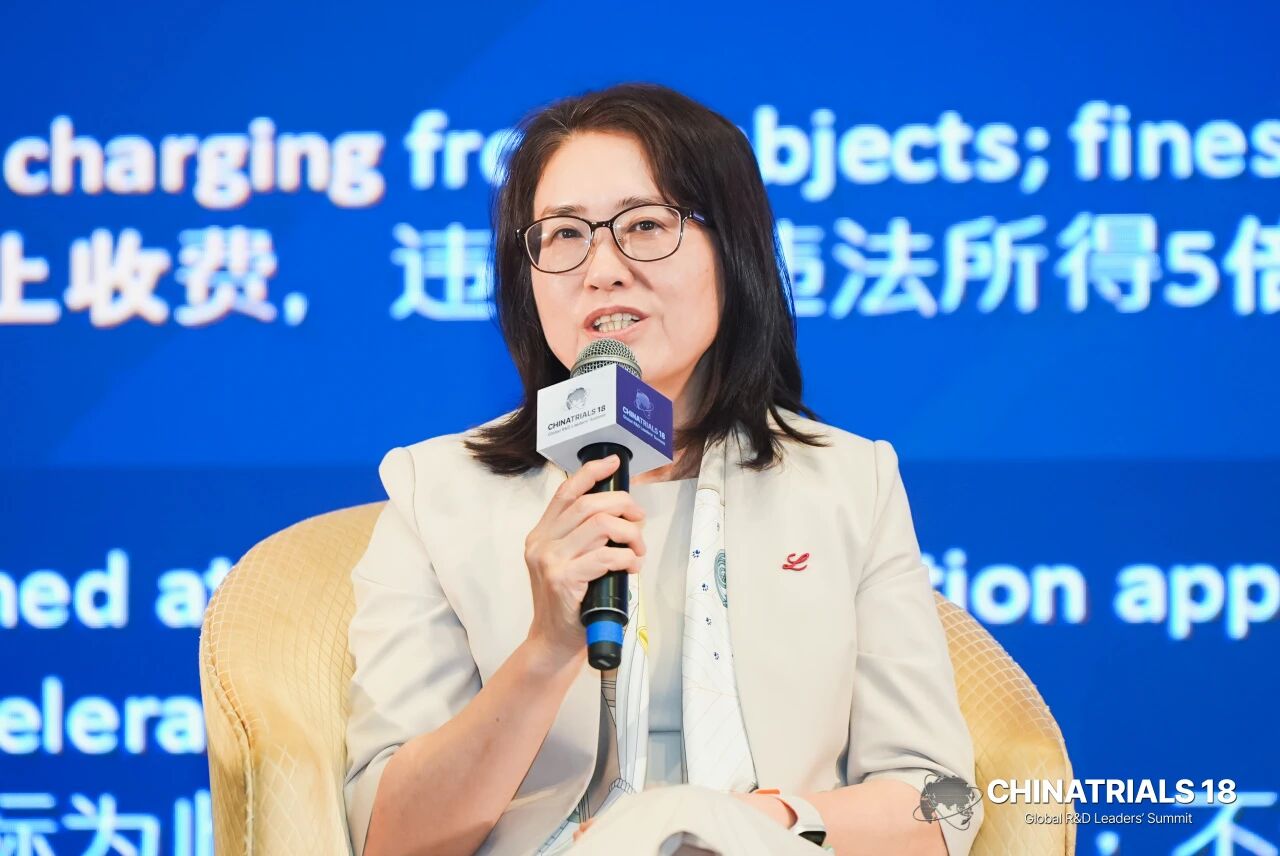
礼来制药全球高级副总裁、中国药物开发及医学事务中心负责人王莉,昌平实验室副研究员、原国家药监局药品审评中心(CDE)高级审评员高建超,科济药业临床科学副总裁罗毅,以及驯鹿生物首席运营官施伟共同参加了本次圆桌讨论。
嘉宾们围绕818号与828号令的双轨制展开探讨,指出818号令聚焦卫健委体系下医院提案启动的早期IIT研究,828号令则规范药监体系下的药品注册研究,两者虽路径独立但在监管方向上正逐步打通。企业可以借助IIT在形式上的灵活性,与顶尖医院和PI合作,提前探索剂量递增范围与技术平台的安全信号,降低后续临床设计的不确定性;监管部门对本土IIT数据支持注册申报持开放态度,如果IIT在卫健委备案且数据质量过硬,在CDE沟通时有望免去部分早期低剂量探索,实现与IND的良好协同。
不过嘉宾们也强调,企业需在初期分层明确战略,若最终目标是注册,尽早走IND路径确定性更高,应尽早与药监部门沟通策略,不能幻想用IIT替代IND,而应将IIT作为降低试错成本、验证科学假设的早期手段。针对CGT领域此前发生的三起基因编辑严重不良事件及海外对中国临床数据质量的质疑,嘉宾们表示这属于全球新药研发中普遍面临的探索性风险,且均发生在818新政出台之前,跨国药企和国际社会并未因此怀疑中国临床研究的整体质量。
818号令并非踩刹车,而是为创新加了一层“安全带”,将患者安全与合规置于首位,未来通过更严格的伦理审查、备案管理、数据记录与不良反应上报体系,能够有效解决部分项目中不合规、报告不及时等问题,在维持中国CGT研发速度的同时提升整体质量。
面对商务部近期关于生物技术限制出口的征求意见稿,嘉宾们认为该规定并非全面禁止,它禁止了什么同时也允许了什么,限制主要针对核心技术平台的所有权及整体公司出售,而单个产品管线的License-out授权出海并不受限。中国创新药企在研发速度和工程化组合创新上优势明显,企业更应把前期IIT和IND数据做扎实,只有高质量的早期临床数据才能保障后续BD交易中里程碑的达成,支撑中国从制药大国走向制药强国。嘉宾们呼吁业界积极参与征求意见,向政府反馈真实诉求,共同推动监管政策的完善与行业的健康发展。
请继续关注今明日两日的其他主题演讲和精彩议题报道!