(滑动浏览)

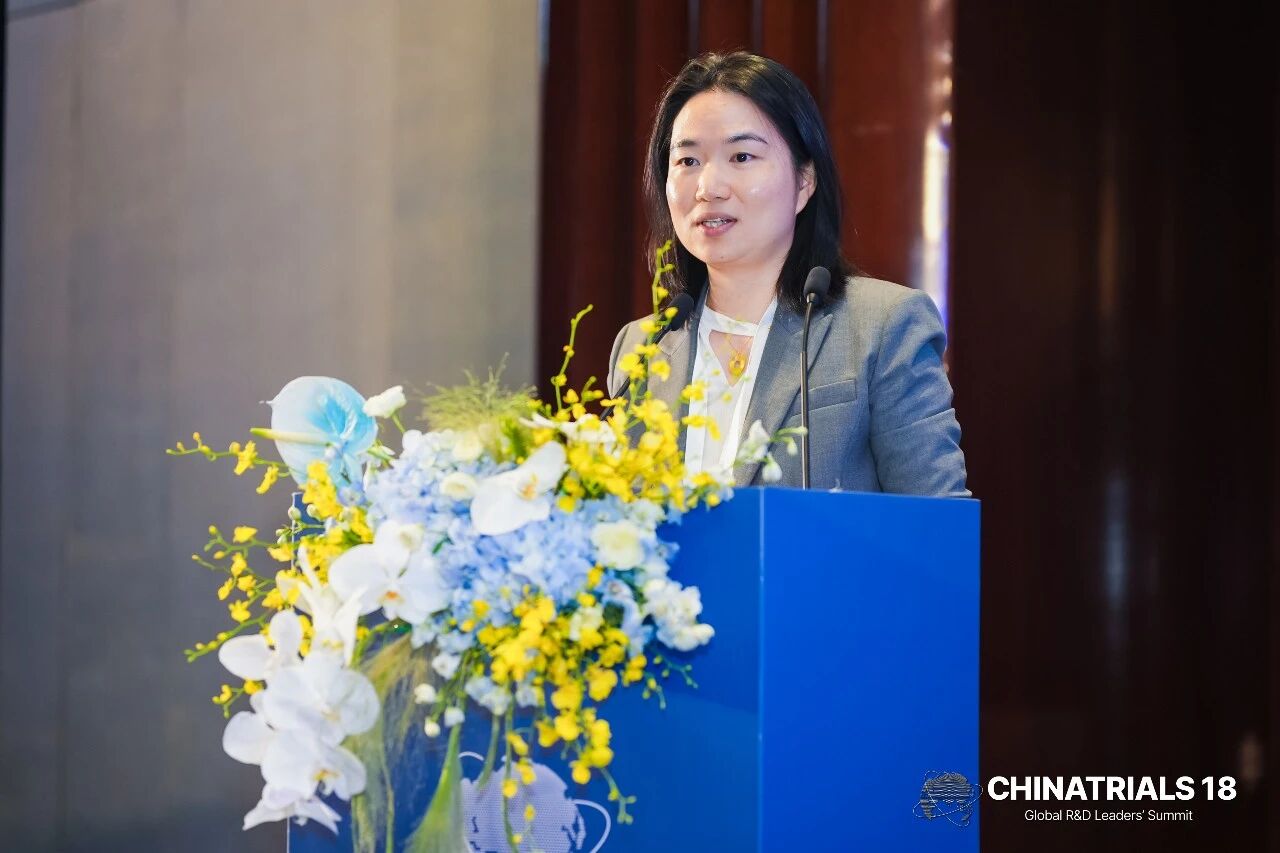
10月30日,第十届研发客临床年会暨ChinaTrials18次日的主会议上,研发客(PharmaDJ)出版人戴佳凌首先发表了欢迎致辞。
他分享了最近看到的一个案例,一家资金有限的美国公司,依托中国投资人完成6例受试者临床,凭借这6例受试者数据成功融资。他表示,当前越来越多的欧美药企将目光投向中国,来中国做临床研究,“他们看重中国在速度、成本上的优势,未来药物上市后可以给患者带来更多治疗选择”。

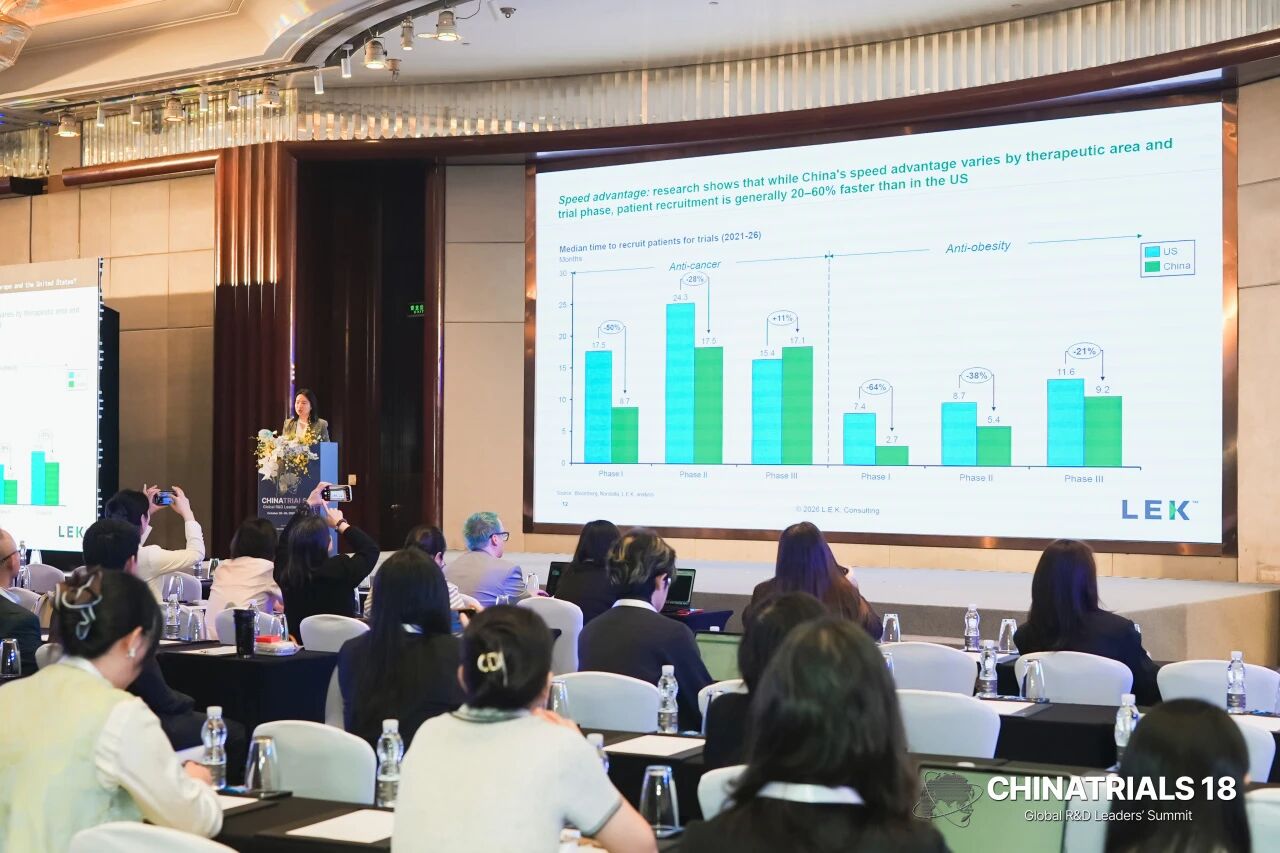
研发客联合艾意凯咨询(L.E.K. Consulting)推出年度重磅临床开发报告(见下图),艾意凯咨询上海分公司合伙人王韵之分享了本年度的研究成果。
她给出了一些数据及趋势:2025年国内新增临床试验较2019年翻倍,本土药企为主力;中国全球创新地位持续提升,临床具备显著成本、速度优势;本土药企与跨国药企的BD合作规模激增,合作变得更早、更长期、模式更多元;本土药企持续出海开展海外临床;AI的应用由概念探索进入试点落地。

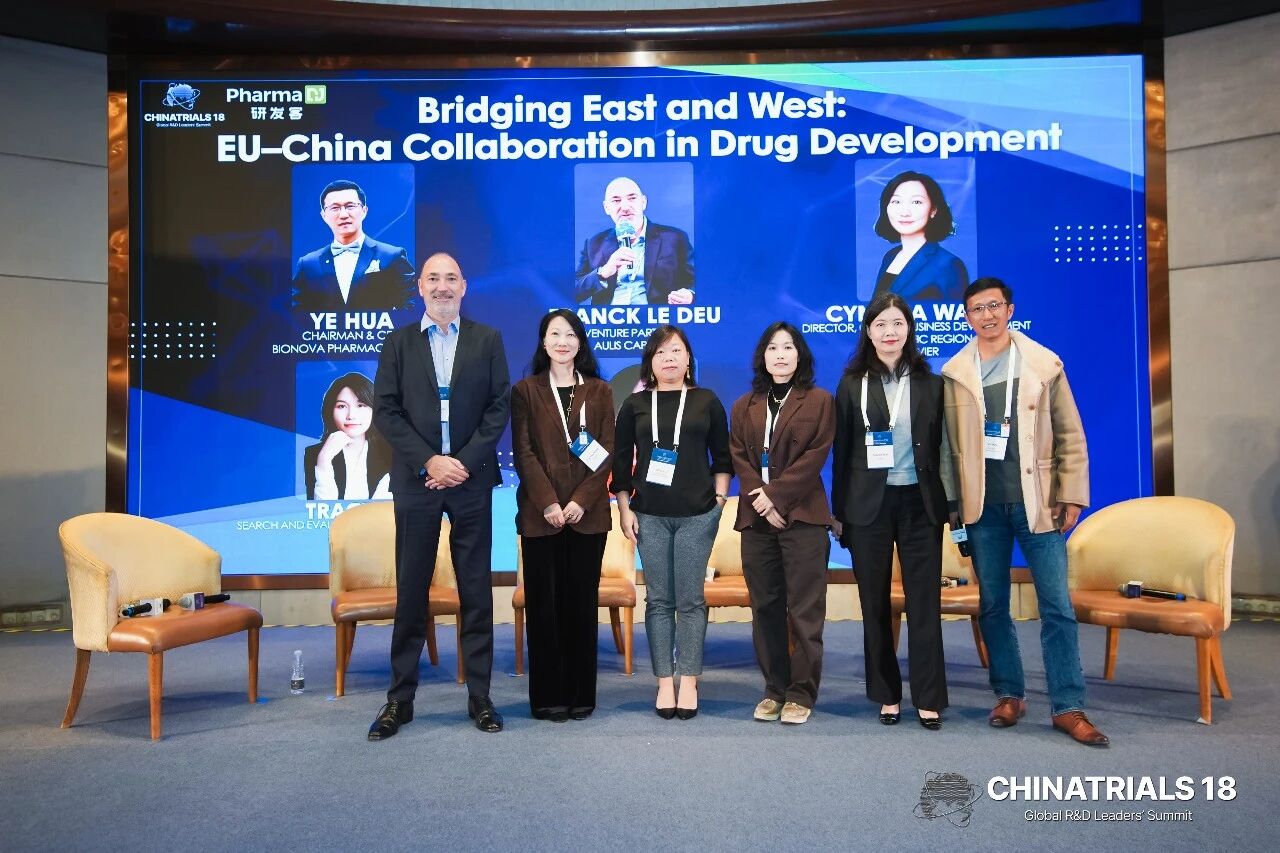
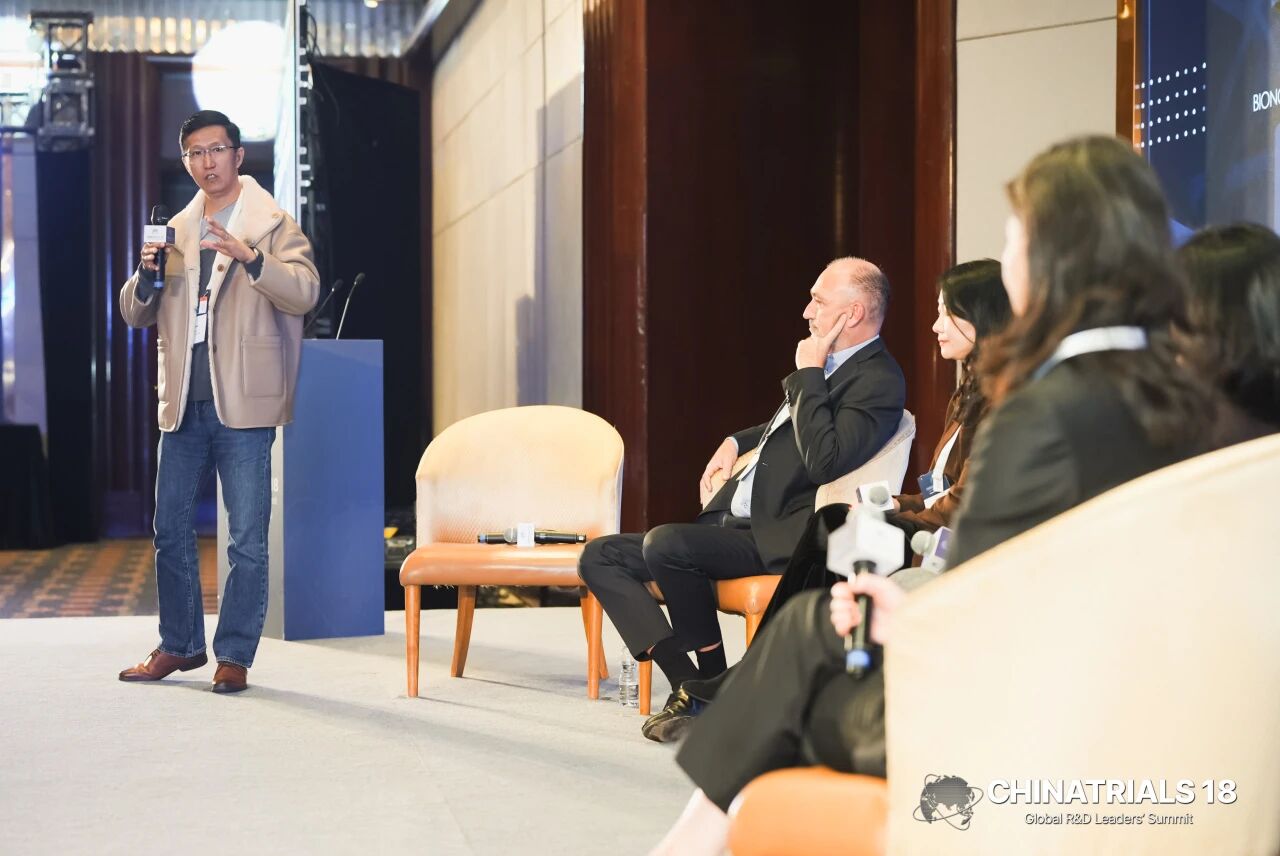
上午的第一个圆桌讨论环节的主题为“连接东西方:中欧药物开发合作”。该环节由烨辉医药科技董事长、总经理华烨担任主持人,讨论嘉宾包括:Aulis Capital投资合伙人Franck Le Deu、施维雅全球业务拓展亚太区域总监王昕、罗氏肿瘤领域搜索与评估负责人徐琳鑫雨、欧数智创联盟(EDMF)首席科学家刘立芳教授、Fortrea业务发展副总裁Sharon Tsai。
嘉宾们提到,多数跨境合作仍以美国为核心市场,但许多小众适应症资产更契合欧洲中型药企。大家提出新思路:中欧可跳出美国单一市场导向,协同打造面向欧亚等区域的新药开发路径,同时还探讨了BD谈判、合作伙伴筛选、中国源数据出海如何满足欧盟合规要求等话题。

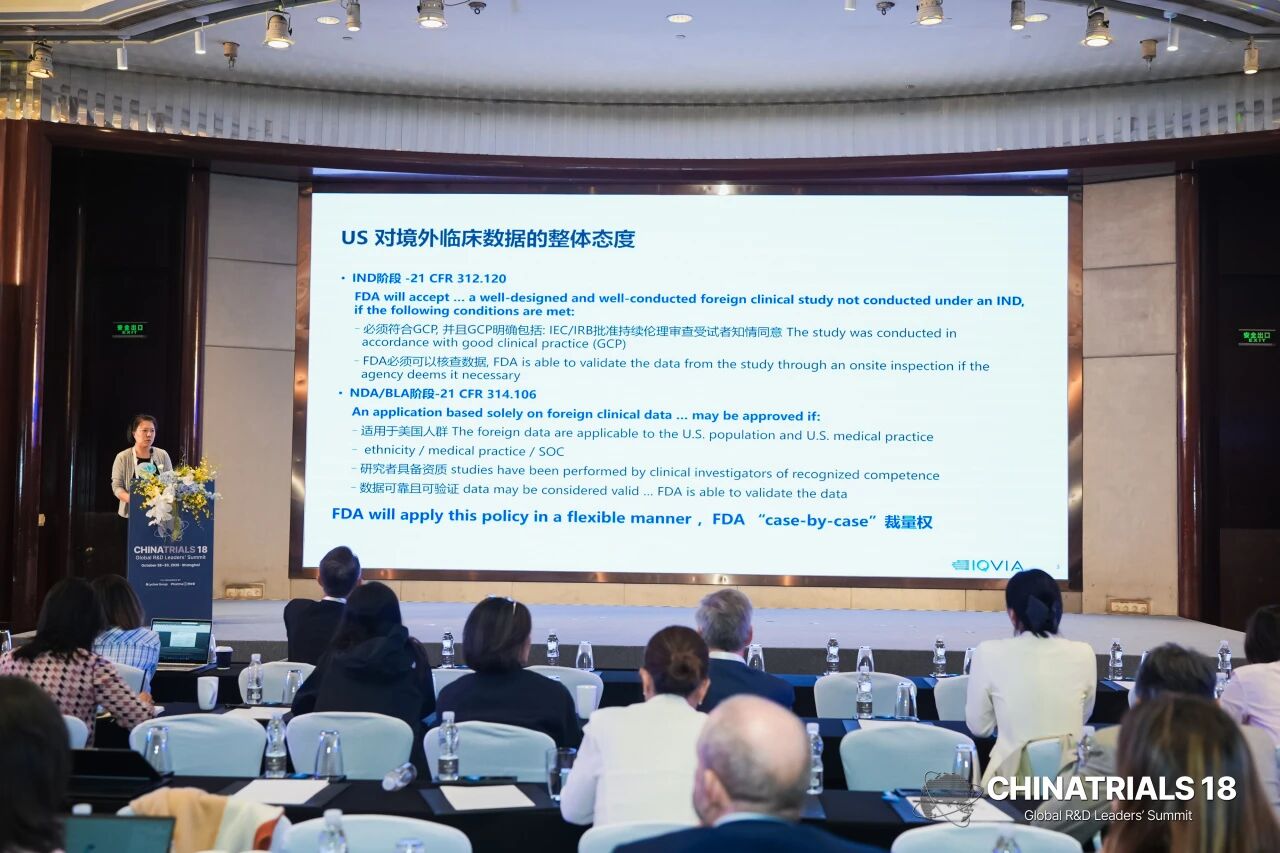
接下来,艾昆纬(IQVIA)药品国际注册与研发事务解决方案驻中国负责人李艳艳带来题为“美国众议院‘不接受中国临床数据’报告的探讨“的主题演讲。
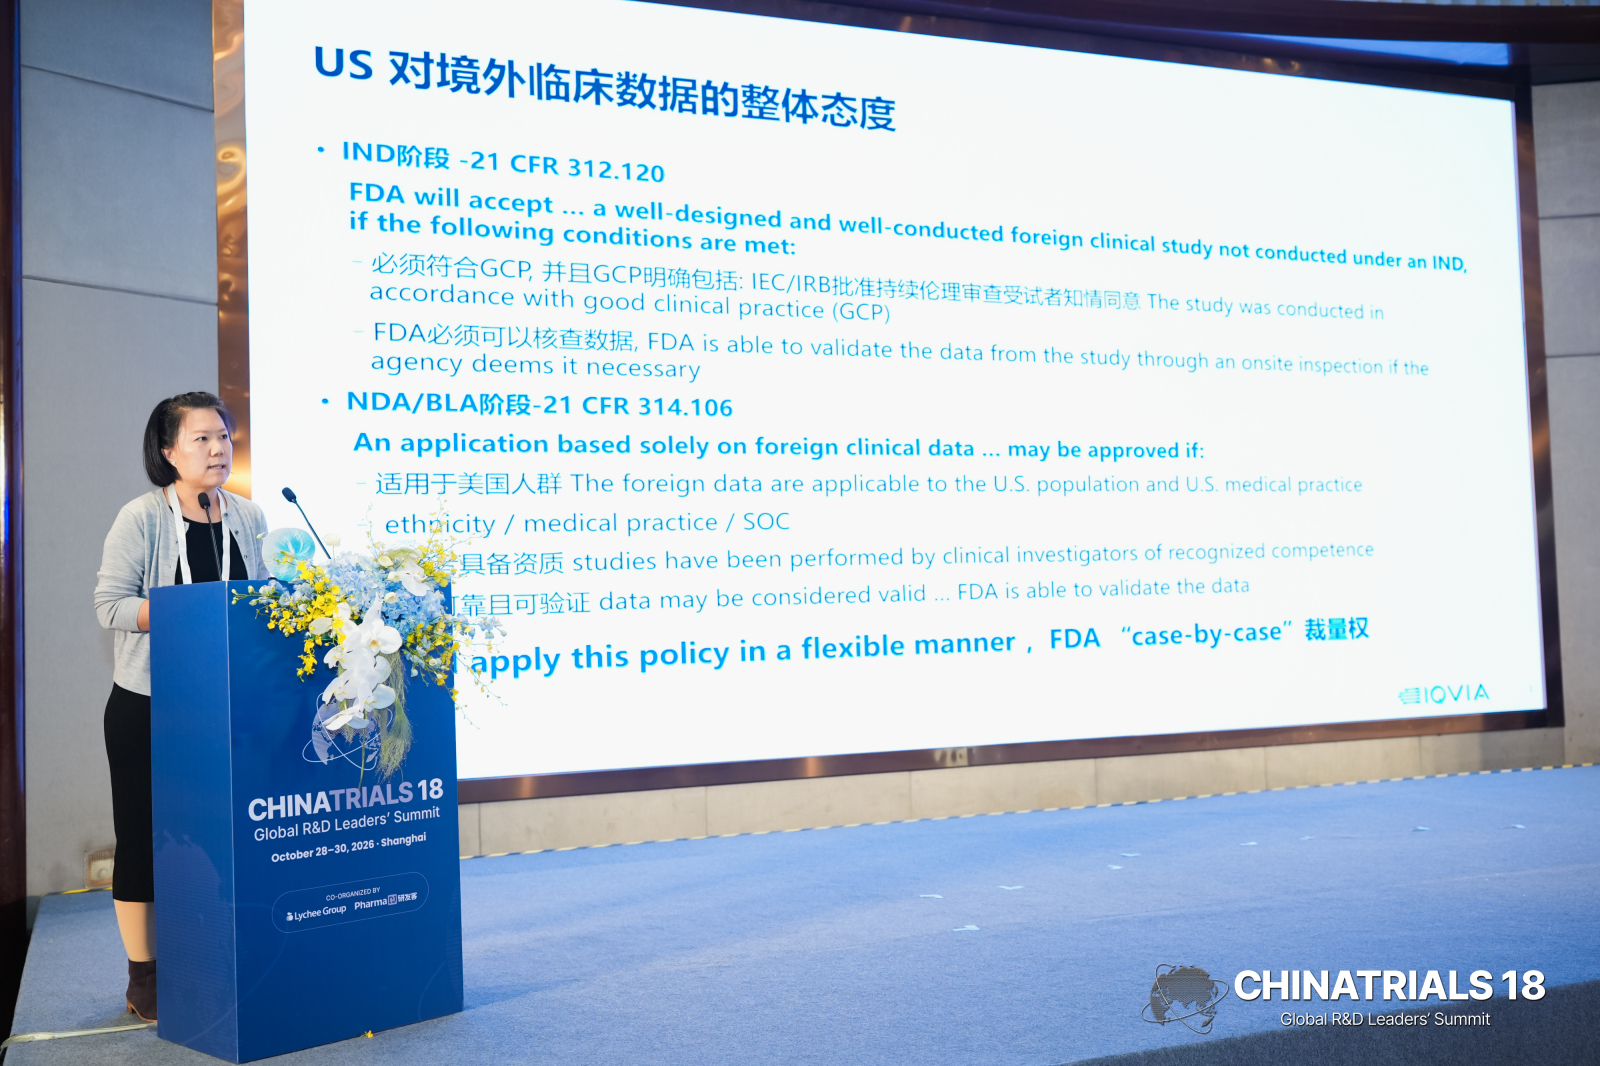
据介绍,当前美国并未拒绝中国临床数据,但对中国数据的科学适用性、完整性、可核查性与监管可信度的审查趋于审慎;伴随美国陆续出台激励创新药企业赴美开展临床研究的相关政策,有美国开发计划的药企应当调整研发思路,从“先国内、后桥接美国”的模式,转向在研发早期就按照全球开发标准设计中国临床试验项目,重视与FDA的前置沟通,不必过度恐慌但需建立风险意识,可依托IQVIA等专业CRO的助力,把握FDA各类加速审评政策机遇。

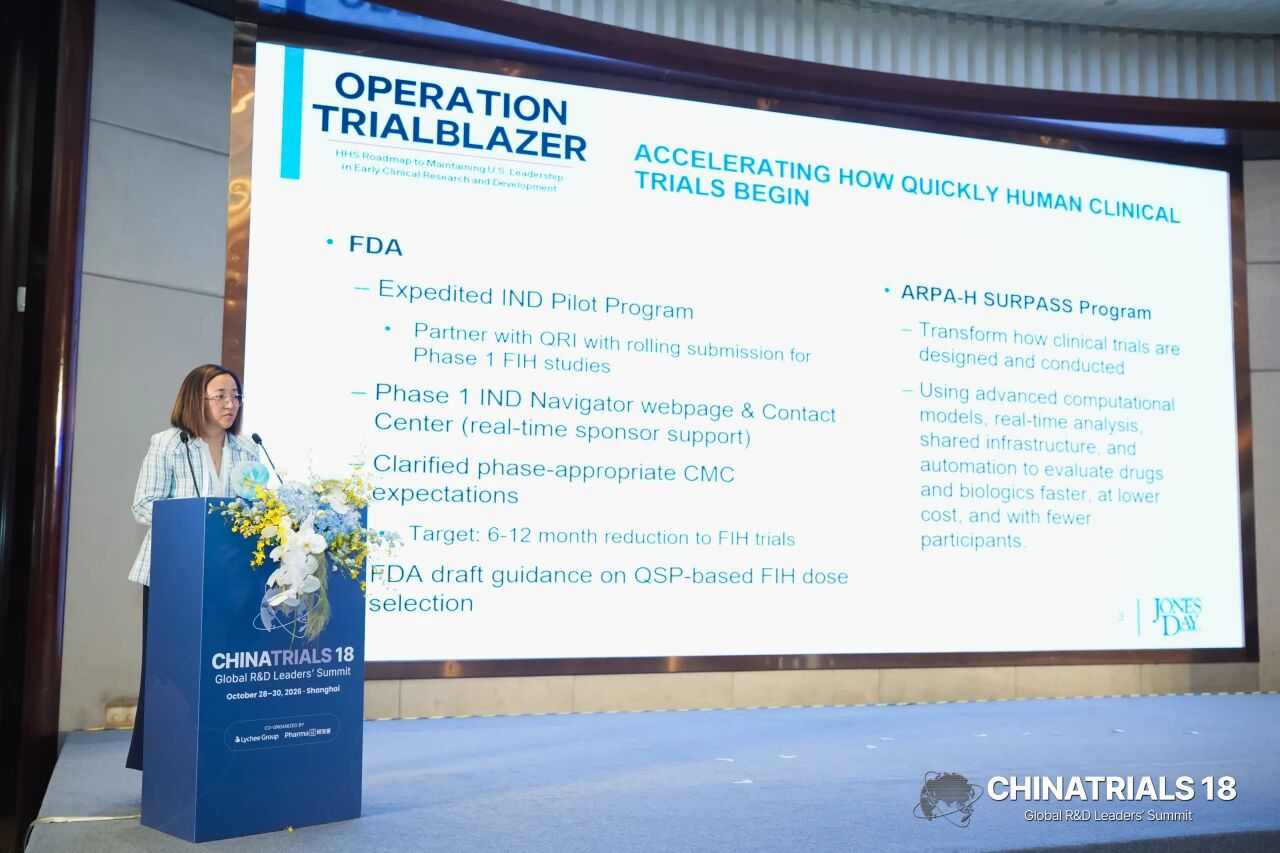
紧接着,美国众达律师事务所资深律师Melissa Mannion带来题为“‘开路先锋行动’、FDA领导层变动与中国药企/生物技术企业的新考量”的主题演讲。
据介绍,在FDA监管执法趋严的环境下,推进临床试验将面临更高的质量风险考验。FDA对生产设施与临床试验中心的监管力度预计会加强,企业应当对人员开展cGMP、GCP以及对接FDA沟通方面的培训,建立以数据为核心的企业文化,做好文件记录、保障数据透明。FDA计划在全流程提升透明度,也会加快后续竞品的跟进节奏。同时,FDA鼓励开展能够反映目标人群特征的临床试验,这将更有利于多区域临床试验数据。企业在开展所有临床试验时,都应当以未来向FDA申报为目标,遵守ICH GCP指南,并按照eCTD申报要求规范数据格式。
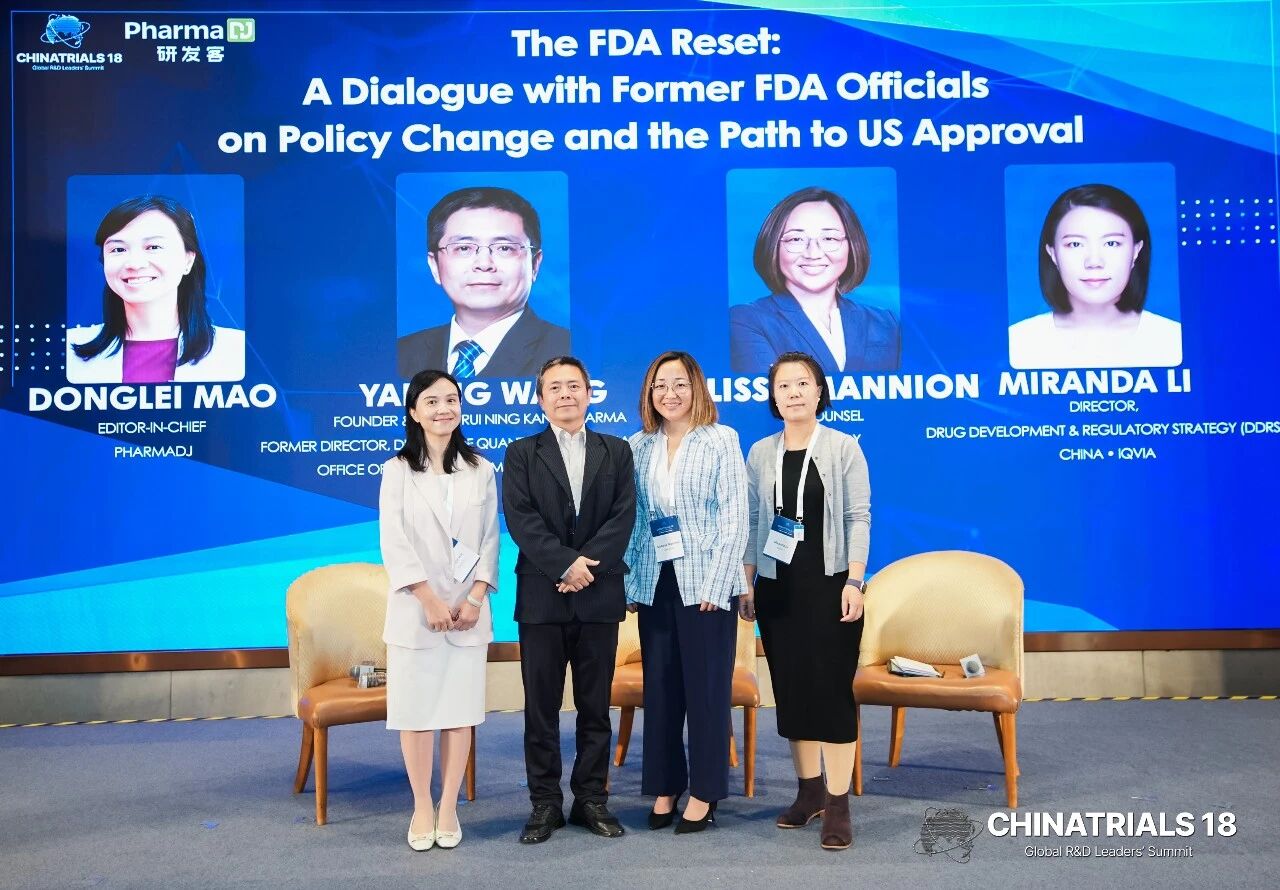
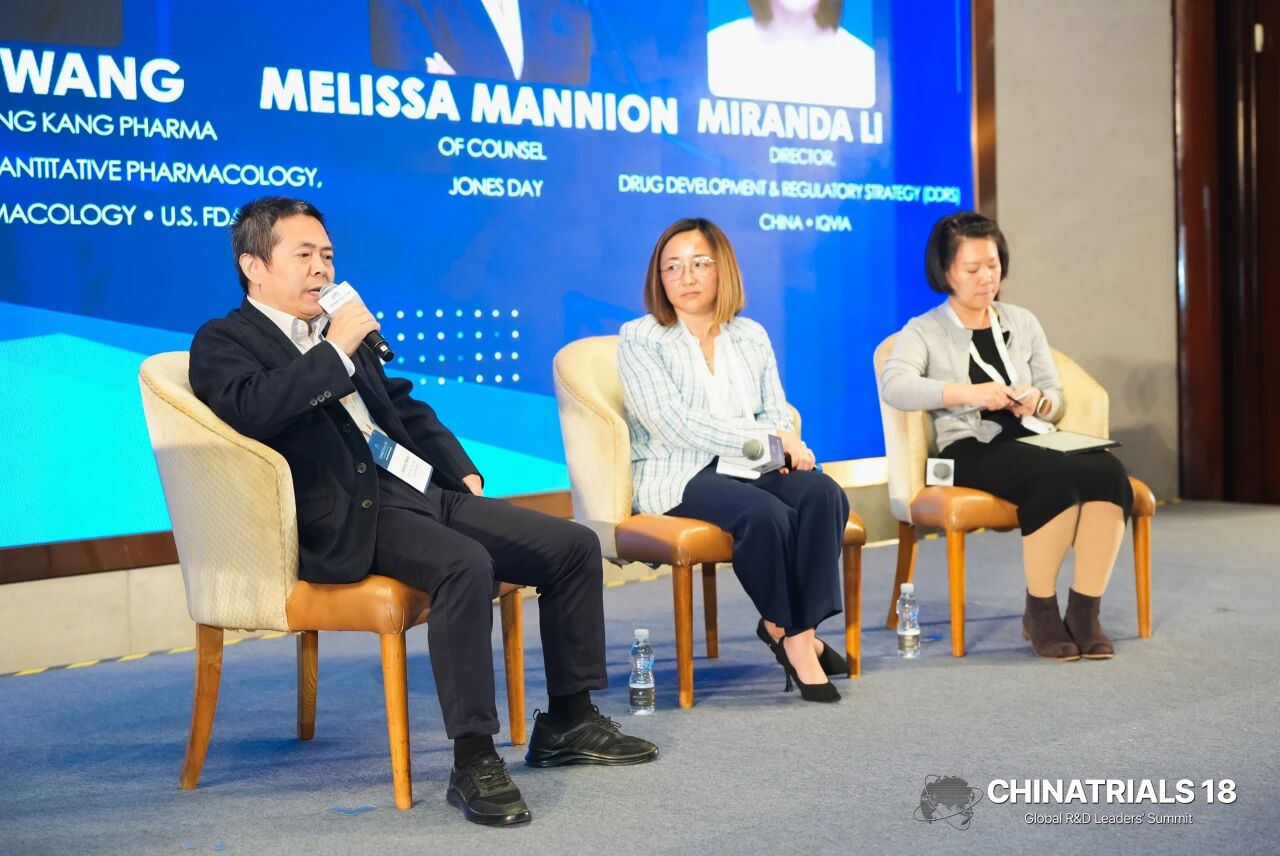
上午的第二场主题为“FDA改革”的圆桌讨论由研发客主编及联合创始人毛冬蕾担任主持人,讨论嘉宾包括瑞宁康生物医药创始人兼首席执行官、原美国FDA临床药理学办公室定量药理学部主任王亚宁、艾昆纬药品国际注册与研发事务解决方案驻中国负责人李艳艳,以及美国众达律师事务所资深律师Melissa Mannion。
嘉宾们认为国内GCP须持续向ICH看齐,同时强调,临床数据是申报的核心支撑,而全流程cGMP合规同样不容忽视,即便委托第三方生产,申报方仍负主体全责,必须持续管控合作厂房、核查文档与数据质量。嘉宾们也探讨了药企迎接FDA核查、核查准备的实操思路。此外,还建议中国药企从早期就采用全球多区域临床开发思路,尽早开展pre‑IND监管沟通,重视人种、适应症的地域等差异分析,平衡好科学审评与外部政治影响。
嘉宾们认为,地缘政治有国界,但中美的监管合作、多中心临床试验、BD交易以及患者福祉不应有国界;希望两国制药行业携手共进,推动生物医药领域结束“冷战”状态。
请继续关注更多主题演讲和精彩议题报道!